来源:蛋白纯化内毒素残留多亲和层析冲洗(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做重组蛋白,纯度跑SDS-PAGE是单一条带,活性也过得去,偏偏内毒素检测卡在中间——0.5 EU/μg的线,你测出来1.2。细胞实验一加就出问题,标签上"低内毒素"三个字你都不敢写。这篇就聊亲和层析这一步:上样、洗杂、洗脱、冲洗再生,哪一环把内毒素带进来了,怎么用2–3次实验定位到具体位置,以及冲洗液配方怎么调。不聊大道理,只给能上手拧瓶盖的动作。
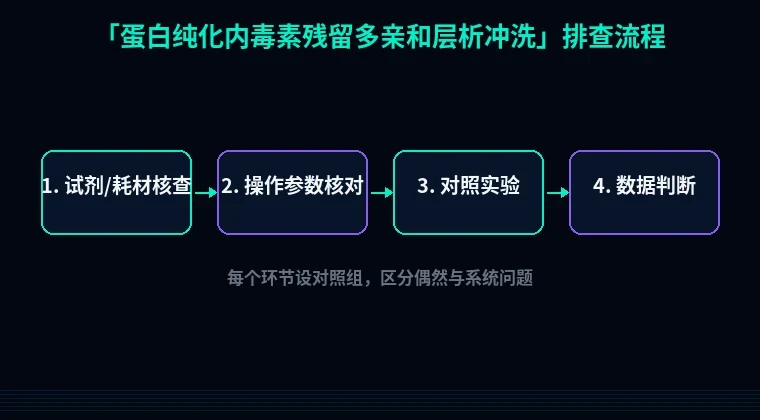
第一步:先用30分钟排除低级错误
别急着换树脂、换缓冲液。先看这几个新手高频翻车点。
1. 样品本身没处理就上柱。大肠杆菌表达的可溶蛋白,上清里内毒素常在10⁵–10⁶ EU/mL量级,你不做任何前处理直接过柱,等于把污染物往上压——上柱前至少0.22 μm过滤,必要时加0.1% Triton X-114做两相萃取预清除。
2. 洗杂体积给太少。Binding buffer洗5个柱体积(CV)就收工,大概率不够。常规至少洗10–15 CV,到A280基线平稳、再走2 CV才停止。
3. 洗脱峰收得太"宽"。把峰尾那几管也合并进去,内毒素跟着一起收——只收峰尖(A280>峰值10%的部分),峰尾单独存。
4. 玻璃器皿和管路没做无内毒素处理。新管子直接上,层析系统管路里残着上次的菌体碎片——系统用0.5 M NaOH循环20分钟,再用无内毒素水冲至pH中性。
第二步:按流程分模块系统排查
内毒素是脂多糖,带强负电、疏水性强,还容易和蛋白、树脂非特异结合。它的行为跟你的目标蛋白不一样,得按"它在哪一步被洗掉、又在哪一步粘回来"的思路拆。
1. 上样环节:样品电导和pH不匹配
现象:洗脱峰内毒素偏高,但洗杂峰检测反而低,说明污染物根本没在上样时被流穿带走。
原理:内毒素在接近中性pH、低盐条件下与带正电或疏水基团结合更紧。你的样品如果电导>15 mS/cm,或pH偏离结合缓冲液0.5个单位以上,蛋白结合效率下降,柱上留下的空间全被内毒素占了。
解决:上样前把样品透析或稀释到与Binding buffer一致——常用20 mM Tris-HCl、150 mM NaCl、pH 8.0,电导控制在12–15 mS/cm。稀释倍数记下来,别超过2倍,否则上样体积拖太长。
验证:取上样前样品、流穿液各测内毒素(LAL动态浊度法,灵敏度0.01 EU/mL)。流穿液内毒素显著高于上样液,就是结合竞争的信号。
2. 洗杂环节:冲洗液"洗得动蛋白、洗不动内毒素"
现象:A280已经回基线,但柱上残留内毒素继续往洗脱峰里渗。
原理:内毒素靠疏水作用+静电双锚点挂在柱上,单纯提高盐浓度(比如加到500 mM NaCl)反而可能增强疏水吸附。它需要"去垢剂+适度盐+合适pH"三件套一起动。
解决:洗杂分两段走。第一段用Binding buffer洗10 CV;第二段换冲洗液——20 mM Tris、0.1% Triton X-114、300 mM NaCl、pH 7.4,洗5–8 CV,流速降到0.5 mL/min,让去垢剂有时间插进脂多糖的脂质A区。Triton X-114在4°C时析出、25°C以上形成均相,注意柱温保持在室温以上,否则它自己就分相堵柱。
验证:洗杂液分段收集,每2 CV测一次内毒素。第二段冲洗液出口内毒素明显下降(可降1–2个log),说明冲洗有效;不降就是Triton浓度或接触时间不够。
3. 洗脱环节:洗脱条件把内毒素"共洗"下来
现象:低pH或高盐洗脱,蛋白收率不错,内毒素同步升高。
原理:常用0.1 M甘氨酸-HCl pH 2.5–3.0洗脱,酸性条件下内毒素的磷酸基团质子化、负电减弱,与蛋白的静电排斥变小,容易一起下来。
解决:优先改竞争洗脱。比如His标签柱用250 mM咪唑、pH 7.4梯度洗脱,比一步低pH洗脱内毒素低约0.5–1个log。必须用低pH时,洗脱液里加0.1% Triton X-100或0.05% Tween-20,收完立刻用1 M Tris pH 9.0中和到pH 7.5,中和时间控制在10分钟内。
验证:同一批样品分别做低pH和咪唑洗脱,平行测内毒素。哪个方案低于0.1 EU/μg就固定用哪个。
4. 冲洗与再生:柱子本身是"内毒素仓库"
现象:连续几批纯化内毒素越来越高,换新样品也一样。
原理:亲和树脂(尤其琼脂糖基质的Ni-NTA、Protein A)使用3–5轮后,配基缝隙里嵌着内毒素,常规0.5 M NaOH清洗只能杀微生物、剥不掉脂多糖。
解决:每轮结束做"去污+高盐+碱"三步再生。先0.1% Triton X-100洗3 CV,接触15分钟;再1 M NaCl洗3 CV;最后0.5 M NaOH洗3 CV、静置30分钟,用无内毒素水冲至pH 7.0,20%乙醇保存。每5轮做一次0.1 M EDTA剥离Ni²⁺后重新挂镍(针对His标签柱)。
验证:再生后空白上样(只上Binding buffer),测流穿和洗脱内毒素。理想值<0.05 EU/mL。高于这个数说明再生不到位,该换柱了。
第三步:进阶疑难问题
问题一:Triton X-114残留干扰下游。去垢剂洗杂效果好,但0.1%残留会让内毒素检测本身出现假阳性,也影响冻干。解法:冲洗后用含0.5% CHAPS的缓冲液过3 CV做置换,再用超滤(10 kDa截留)换液3次,残留可降到检测限以下。
问题二:高内毒素样品过柱前要不要先做Triton两相萃取。样品内毒素>10⁵ EU/mL时,柱上冲洗压力太大。先做一次两相萃取:样品加1% Triton X-114,4°C混匀30分钟,升温到37°C静置10分钟分层,取上层水相,内毒素通常能降2个log,再上柱。
问题三:内毒素和蛋白形成复合物,普通洗杂打不散。表现为各步内毒素都高、且和蛋白峰完全重合。可尝试在Binding buffer里加5 mM EDTA或0.2 M精氨酸,破坏钙桥介导的复合物,再走常规洗杂。
避坑总结+实操建议
三条核心结论:
1. 内毒素问题80%出在洗杂体积和冲洗液配方,换树脂之前先把洗杂做到10–15 CV、用上Triton X-114。
2. 上样前样品电导>15 mS/cm就别上柱,透析或稀释到12–15 mS/cm,这一条能挡掉一半非特异结合。
3. 柱子要按批做再生,不能只做清洗,0.5 M NaOH不是万能解,Triton+高盐+碱三步走。
两个日常习惯:
- 每批纯化留"上样前、流穿、洗杂、洗脱"四个点各1 mL,−20°C冻存,出问题直接回溯,不用重新跑。
- LAL检测试剂盒单独放一个抽屉、不与菌体操作区共用移液器,避免气溶胶污染带来的假阳。
工具推荐
洗杂方案定了,下一步常要回头改序列:His标签位置影响内毒素共洗程度,标签暴露度差时可以考虑换标签或加柔性 linker——用站内的密码子优化工具重做表达框,或先用蛋白可溶性优化工具预判构象风险,能少走几轮柱子。上柱前还要设计检测引物确认表达量的话,引物设计工具也在同一入口。工具不是替代实验,是让你少试两轮。