来源:蛋白色谱复性尿素梯度去除速率(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做柱上复性最让人泄气的画面:8 M 尿素溶解的包涵体清清爽爽上了柱,梯度走完,峰形也漂亮,一测活性却是零;或者更糟,柱头一层白,连峰都没有。十个失败里九个先怀疑“梯度降太快”。这个判断对了一半。尿素去除速率确实关键,但速率从来不是单独起作用的变量:尿素称得准不准、pH 被尿素带偏了几格、上样量超没超柱床 5%、氧化还原对是不是现配的,任何一条出错都能让一条设计完美的梯度白跑。下面按“低级错误→流程分模块→疑难杂症”三段展开,每条都给现象、给具体参数、给验证动作。
第一步:先查这 4 个低级错误,八成能先定位问题
1. 尿素溶进缓冲液后没回调 pH。 尿素是弱碱,8 M 尿素加到 50 mM Tris 里,pH 会往上漂 0.3–0.6 个单位。解决办法:先配好缓冲液,加尿素溶解,冰浴后再用 HCl 调回 pH 8.0,0.22 µm 过滤。
2. 尿素溶液放了一周还在用。 尿素水溶液会缓慢分解成氰酸盐,把赖氨酸氨甲酰化掉,得到的是一堆等电点变了的杂蛋白。解决办法:现配现用,4 °C 最多存 48 h,超时就倒掉。
3. 上样量按“蛋白 mg 数”算。 复性柱可以容忍的上样量实际上按柱体积计算:分子排阻复性一般不超过柱床体积的 1%–3%。解决办法:Superdex 200 10/300 一次别超过 250 µg,超了,局部浓度高,分子间碰撞的概率会超过分子内折叠。
4. 8 M 尿素靠“看着溶了”判断。 8 M 是 480.5 g/L,冬天室温低,你以为溶到 8 M,实际可能只有 6.5 M。解决办法:按质量称、按体积定容,溶完用电导率或折光核对一次。
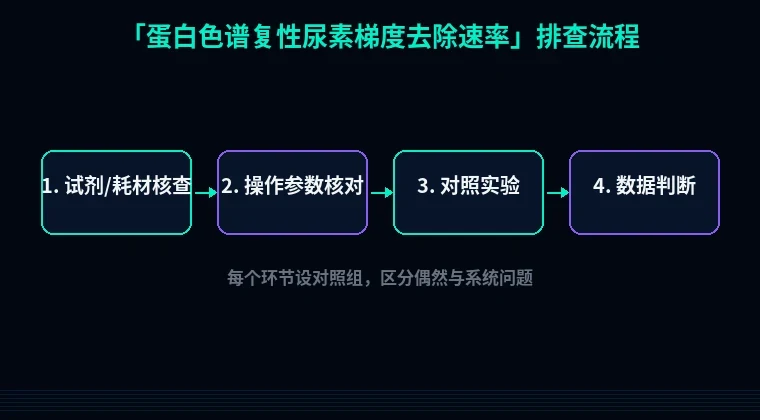
第二步:按实验流程分模块排查
1. 起始状态:蛋白得先真正“解开”
现象:复性峰很小,柱头或进样阀里一片白色沉淀,回收率低于 30%。
原理:包涵体溶解不彻底时,残留的二级结构会充当错误折叠的“晶种”,后面无论梯度多慢都会被带偏。
解决:包涵体先用含 2 M 尿素、1% Triton X-100、2 mM EDTA 的 50 mM Tris-HCl(pH 8.0)洗两遍;再用 8 M 尿素加 20 mM DTT,37 °C 作用 1 h;20,000 g 离心 30 min,只取上清上柱。
验证:SDS-PAGE 跑还原和非还原两块胶。非还原泳道里还有高分子量拖尾,说明二硫键没打开,把 DTT 提到 50 mM 或延长到 2 h。
2. 梯度速率本身:太快会聚沉,太慢也有代价
现象:一步透析(8 M 直接对 0 M)基本会看到浑浊;反过来,超过 24 h 的极慢梯度,峰形正常,但比活只有理论值的 30%。
原理:折叠是毫秒到秒级的事,聚集是依赖浓度的二级反应。降得太快,折叠中间体堆积,来不及走正确路径;降得太慢,正确折叠的蛋白长时间泡在低浓度尿素里,被残留的氰酸盐和微量蛋白酶持续消耗。
解决:分段线性比一刀切更稳。8 M→4 M 用 2 h;4 M→2 M 用 4 h;2 M→1 M 用 4 h;1 M→0 用 2 h。总时长 12–16 h,平均 0.5–0.7 M/h。换成色谱语言,就是 10–20 个柱体积的线性梯度、流速 0.5 mL/min,并在 4 M 和 2 M 各设 30 min 平台。
验证:A280 和 A320 同步监测。A320 反映散射,曲线抬升的那一段就是沉淀发生点,把这段斜率减半重跑,往往一次就过。
3. 缓冲体系与添加剂:速率之外的第二个变量
现象:同一条梯度,A 批成功、B 批失败,重复不出来。
原理:批次差异多半来自尿素纯度和 pH 漂移。另外,低浓度变性剂其实是聚集抑制剂——0.2–0.5 M 尿素能显著压低聚集,所以末端不必硬冲到绝对的 0。
解决:50 mM Tris-HCl pH 8.0、0.5 M 精氨酸、5% 甘油、1 mM EDTA、5 mM GSH/0.5 mM GSSG,终段保留 0.2 M 尿素,后续超滤时再去干净。
验证:配液当天测电导与 pH;GSH/GSSG 现配现用,隔夜的氧化还原对比例已经不准了。
4. 色谱参数:速率还取决于柱子和流速
现象: