来源:层析介质载量下降再生验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
上周还能载 40 g/L 的柱子,这周同样的上样量,穿透提前了一半。别急着换介质。载量下降九成不是单一原因造成的,多半是清洗不彻底、柱床变形、定量方法偏差三件事叠在一起。这篇教程按“先排除低级错误、再按流程分模块查、最后处理疑难问题”的顺序走,每一步都给判断依据、验证动作和具体参数。照着做,两小时能定位到具体环节,不用整根柱子报废重装。
第一步:快速排查低级错误
先花十分钟确认基础条件,这几个错误最常见,也好改。
1. 缓冲液 pH 或电导偏了:用校准过的 pH 计复测上样缓冲液,偏差超过 0.3 个单位就重配。抗体在 Protein A 上的动态载量对 pH 很敏感,pH 掉 0.3 载量能掉 20%。
2. 上样流速太快:2 mL/min(内径 1 cm 柱约 150 cm/h)降到 1 mL/min 再跑一次。载量明显回升,就是接触时间不够,别往下查了。
3. 柱子没平衡到位:至少 5 CV 平衡,出口 pH 和电导与入口一致再上样。1 cm 内径、20 cm 柱高的柱子 CV 约 15.7 mL,5 CV 就是 78 mL。
4. 样品状态变了:冻融过的样品先做 SEC-HPLC,聚体超过 5% 就 0.22 μm 过滤后再上样。
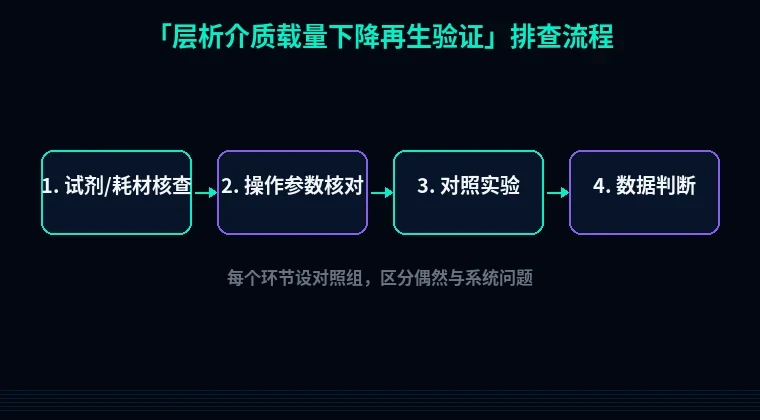
第二步:分维度系统排查
基础项都正常,就按实验流程从后往前拆。再生的环节先查,因为它最容易被忽略,也最常出问题。
1. 再生不彻底(最高频)
现象:柱顶出现黄褐色环带,洗脱峰变宽变矮,做完 CIP 载量只回来 10%–20%。
原理:残留的宿主蛋白、脂质和色素占了结合位点,或者堵在介质孔道里。NaOH 能水解蛋白和核酸,但对脂类效果差。
解决:常规 CIP 用 0.1 M NaOH、室温、接触 15–30 min;顽固污染换成 0.5 M NaOH 加 30% 异丙醇,循环 60 min;还不行就用 6 M 胍盐酸 2 CV 浸泡过夜,再用 5 CV 水冲干净。
验证:CIP 前后各测一次动态载量(DBC)。恢复超过 90% 就说明是清洗问题,顺手把 CIP 条件写进 SOP。
2. 柱床压缩或沟流
现象:柱压比新装时高 0.1 MPa 以上,峰不对称因子超过 1.8,载量掉但洗脱体积没变。
原理:介质被压变形后颗粒间隙不均,样品走近路,一部分位点根本没接触到蛋白。
解决:重新装柱。装柱压力按介质说明书来,6% 交联琼脂糖一般控制在 0.3 MPa 以内,柱床压缩比压在 1.05–1.15。上样流速别超过介质标称最大值。
验证:1%(v/v)丙酮做示踪剂测柱效,理论板数 2000 N/m 以上、不对称因子 0.8–1.5 算合格。不合格就重装。
3. 上样条件不匹配
现象:同一根柱换一批样品载量就掉,洗脱峰提前出现。
原理:电导高会屏蔽离子交换的静电结合;pH 偏离等电点会让蛋白带电量不足。
解决:离子交换上样前用电导率仪测,控制在 3 mS/cm 以下。Protein A 上样缓冲液 pH 7.0–7.4、电导 10–15 mS/cm 比较稳。
验证:把同一样品用上样缓冲液透析换液 3 次,再测一次穿透曲线。载量恢复就是缓冲液的问题。
4. 接触时间不足
现象:小试载量正常,放大到工艺柱就掉。
原理:载量是动力学过程,不是热力学平衡。150 cm/h 时 IgG 在 Protein A 上的接触时间约 2.4 min,低于 1 min 载量能掉 30%。
解决:按柱高和流速算停留时间,别低于介质说明书建议值。
验证:同一批样品跑 100、150、200 cm/h 三个流速做穿透曲线,看 10% 穿透点对应的载量变化。
5. 载量测定方法本身有偏差
现象:柱子看着没问题,就是数字不好看。
原理:A280 受核酸(260 nm)和去垢剂干扰;穿透点判断用固定吸光度阈值,不同批次灵敏度不一样。
解决:空白对照用上样缓冲液,A280 减去基线;同时用 BCA 法交叉验证一次。
验证:两套方法的载量结果差 15% 以上,说明定量有系统误差,先修方法再判断柱子。
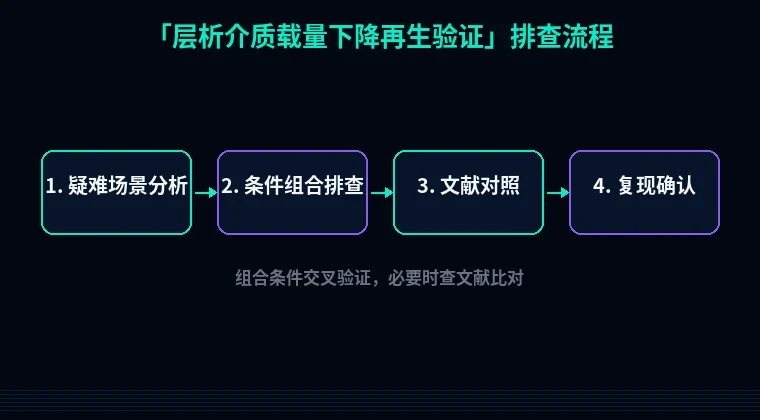
第三步:进阶疑难问题
1. 配基脱落
一根 Protein A 柱跑了 200 个循环,载量掉到新柱的 60%,怎么 CIP 都回不来。取洗脱液做 Protein A ELISA,检出超过 1 ppm 就说明配基已经掉了。这属于介质的正常寿命终点,不是再生能解决的事。查厂家给的循环寿命数据,记录实际循环数,到点换柱。硬撑下去只会让配基漏进产品。
2. 假性再生
柱子外观干净,CIP 也做了,载量还是只有新柱的 70%。大概率是脂蛋白或内毒素残留,NaOH 拿它没辙。用 70% 乙醇循环 30 min,或 1% SDS 2 CV 冲洗,再用 5 CV 水把去垢剂冲干净。冲洗后测载量,回来就是这个问题。微生物污染也会这样:柱子放过夜后载量掉、洗脱液内毒素超标,保养液换成 0.5 M NaOH 或 20% 乙醇。
3. 老柱与新柱的数据不可比
换批介质后直接比载量,结论容易错。不同批次的配基密度、粒径都有差异。留 10% 新介质做对照基准,每次测载量时用同一批标准蛋白(如 1 mg/mL 人 IgG)跑同一条曲线,把绝对值换成相对百分比再看趋势。
避坑总结 + 实操建议
三条核心结论:
- 载量掉了先测柱压和柱效,再谈换介质。流体力学没问题,才去查化学污染。
- CIP 不是越猛越好。NaOH 浓度和接触时间按介质耐受表来,0.1 M 15 min 能解决的别上 0.5 M 过夜,伤配基。
- 载量数据必须有基准。留新柱样品、用同一批标准蛋白、同一流速,否则数据没法比。
两条日常好习惯:
- 每 20 个循环记录一次 DBC、柱压、HETP,做趋势图。载量下降是缓慢的,等你发现时往往已经掉了 30%。
- 每批样品上样前测 pH 和电导,两分钟的事,能省掉一整天的排查。
需要工具帮忙的时候
排查到最后如果发现载量下降的根子在样品本身,比如表达量低、聚体比例高、蛋白老往包涵体里跑,那就不是层析环节能解决的了。用蛋白可溶性优化工具调一下标签位置和促溶条件,或者用密码子优化提升表达量,从上游把上样液的“质量”提上去,下游柱子才扛得住。手头没有合适的表达方案,站内的蛋白可溶性优化和密码子优化模块可以直接跑一轮。