来源:蛋白纯度分析HPLC峰拖尾(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑蛋白纯度HPLC,主峰一拖尾,纯度报告就不好看,方法转移也容易被卡。别急着换柱子。峰拖尾可能来自样品、流动相、柱温、管路,也可能只是积分参数。本文按“先排低级错误,再按流程拆模块,最后看疑难”的顺序,把蛋白HPLC峰拖尾的排查动作写实,覆盖RP、SEC、IEX常见场景。你照着做,能少走几轮弯路。
第一步:快速排查低级错误
- 样品过载:进样量太大或浓度太高,峰前平、峰后拖,直接稀释到0.5–2 mg/mL,进样5–20 µL复测。
- 样品溶剂太强:溶解样品的有机相比例高于流动相起始比例,峰形变宽拖尾,换成流动相A相或低有机相溶剂,0.22 µm过滤后进样。
- 流动相pH没校:RP用0.1% TFA却没到pH 2.0,IEX缓冲液pH偏0.3以上,蛋白次级作用增强,重新配液并用pH计校准到目标±0.05。
- 柱温没稳定:柱温箱刚开就进样,保留时间漂、峰拖尾,设25–30°C平衡10–15柱体积再跑。
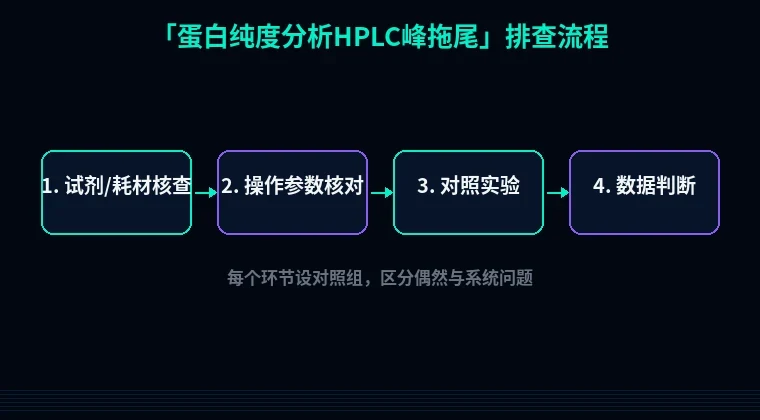
先看空白和标准品。空白也拖,问题在柱子或管路。标准品拖、样品不拖,回头查样品前处理。这个判断很快。
第二步:分维度系统排查
01 样品与进样模块
现象:主峰右侧拖尾,拖尾因子As>1.5,峰高偏低。原理:蛋白在进样溶剂中部分展开或聚集,进入柱子后二次保留。解决:把样品稀释到0.5–1 mg/mL,进样5 µL做半量测试;样品溶剂用流动相A相替代,有机相不超过5%;10000×g 4°C离心5分钟,取上清过0.22 µm低吸附滤膜。验证:半量进样后As降到1.2以内,说明大概率是过载或溶剂效应。
02 流动相与pH模块
现象:保留时间前后漂,峰尾拖长。原理:蛋白表面电荷不均,pH靠近pI时疏水作用变强。解决:RP用0.1% TFA水溶液和0.1% TFA乙腈,pH控制在2.0左右;IEX缓冲液pH偏离pI至少1个单位,盐浓度从20–50 mM起摸;SEC用150 mM NaCl、20 mM磷酸盐,pH 7.0–7.4。验证:新配流动相跑标准蛋白,保留时间RSD<1%,峰尾明显收窄。
03 色谱柱与温度模块
现象:所有峰都拖,早出峰更明显。原理:柱头污染、筛板堵塞或柱温低导致传质慢。解决:柱温设25–30°C,平衡10–15柱体积;反冲用20%乙腈+0.1% TFA,0.2 mL/min冲30分钟;IEX柱可再用0.5–1 M NaCl低流速清洗。验证:进标准品看理论塔板数和拖尾因子,若仍拖,换保护柱或同规格新柱对比。
04 管路与检测器模块
现象:峰宽增加,压力波动大,保留时间重复性差。原理:接头死体积、漏液或检测池污染。解决:检查PEEK接头,切掉1–2 cm变形管路,重新接紧;用异丙醇0.2 mL/min冲系统30分钟;检测波长设214 nm或280 nm,带宽4 nm。验证:压力波动<0.2 MPa,空白无鬼峰,标准品峰形恢复。
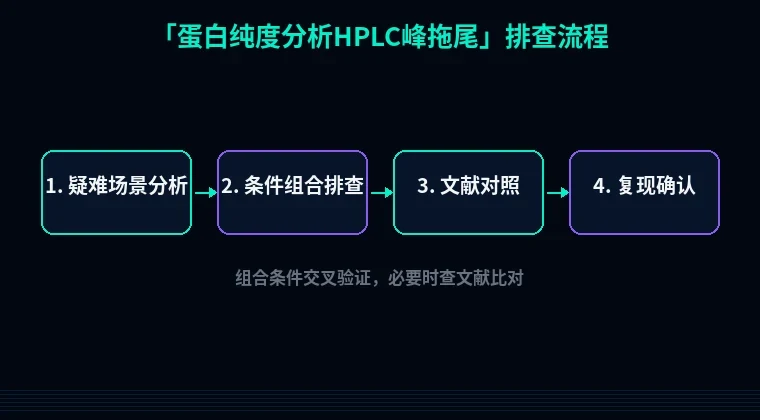
别忽略积分。峰形对称但报告拖尾,先调斜率灵敏度和峰宽。手动积分对比一次,能排除软件参数问题。
第三步:进阶疑难问题
01 蛋白与柱表面次级作用
现象:换新柱仍拖,主峰后带小肩。原理:蛋白残基与硅醇基或金属表面吸附。解决:RP加5%异丙醇或0.05% TFA微调;SEC加5%甘油或0.1 M精氨酸;换PEEK内衬或惰性柱试试。验证:不同柱化学键合相对比,拖尾随柱子变化,基本能锁定。
02 部分变性或聚集
现象:主峰拖尾伴肩峰,SEC纯度下降。原理:样品中可溶性聚集体与单体动态交换。解决:加10 mM DTT 37°C孵育30分钟,或4°C 12000×g离心30分钟取上清;SEC流动相加150 mM NaCl。验证:还原前后峰形和SEC-MALS对比,肩峰减少说明与聚集有关。
03 进样体积超过定量环一半
现象:小峰拖尾,大峰更明显。原理:部分装液模式冲刷不足。解决:进样体积不超过定量环50%,或改用满环进样;样品溶剂比流动相弱。验证:5 µL与20 µL进样对比,As差异>0.3就查进样模式。
避坑总结+实操建议
3条核心结论
1. 先看空白和标准品。空白拖查柱和管路,标准品拖查流动相和柱温。
2. 峰拖尾先减半进样量。0.5–1 mg/mL、5 µL复测,能快速排除过载。
3. pH和柱温必须写进方法。RP pH 2.0、柱温25–30°C,别凭感觉。
2条日常好习惯
- 每天开机跑空白和标准蛋白,记录拖尾因子和保留时间。
- 样品进柱前10000×g离心5分钟、0.22 µm过滤,低吸附管保存。
需要做方法开发时,站内工具可以先帮你把序列和表达端问题排掉:引物设计查克隆引物,密码子优化提升表达,蛋白可溶性优化减少聚集导致的拖尾。峰形问题回到台面,按上面动作一项项排,别一次改五个条件。