来源:细胞代谢流分析同位素标记平衡(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做13C-MFA的人大概都遇到过一个瞬间:同一批样本,昨天M+2还有40%,今天掉到18%。重复三次,三个分布。细胞没死,糖也加了,质谱也没坏——但数据就是不稳。这篇把从标记培养、淬灭提取、上机检测到同位素校正的完整链条拆开,按操作顺序给出可执行的判断和解决动作。不聊概念,只讲你明天进实验室能做什么。
第一步:先别怀疑代谢,查这4个低级错误
1. 培养基里还留着未标记葡萄糖。 换液时残留5%旧培养基,M+0就能被稀释到看不出标记趋势。解决:标记前用无糖DMEM洗两次,再换含10 mM 13C6-葡萄糖的标记培养基。
2. 标记时间不到3个倍增周期。 细胞倍增时间18 h,却只标了6 h,同位素稳态根本没到。解决:至少标3个倍增时间,常见设置是24 h;慢生长细胞直接拉到48 h。
3. 淬灭慢于10秒。 离心收细胞再冻,糖酵解中间物已经翻转好几轮。解决:培养皿直接倒入-80°C预冷的80%甲醇(体积比1:4),立刻混匀,不要离心。
4. 上机前没洗掉培养基。 培养基里的乳酸和氨基酸会压掉胞内信号。解决:冰PBS洗3次,每次1 mL,动作快,别让细胞泡在PBS里超过30秒。
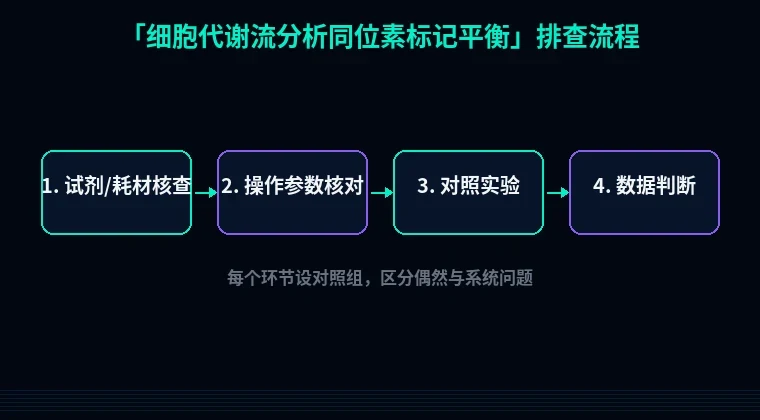
第二步:按流程分维度系统排查
1. 标记未达同位素稳态。
现象:不同采样时间点MID持续右移,没有平台期。原理:代谢池翻转需要时间,池越大、通量越低,达到稳态越慢。解决步骤:设0、2、6、12、24 h五个时间点,每个点3个生物重复,画M+1到M+6的丰度曲线。验证:连续两个时间点同一MID片段差异小于5%才算进入平台。不到平台就延长标记,别硬做MFA。
2. 细胞状态在标记期间变了。
现象:24 h标记后葡萄糖降到0.5 mM以下,乳酸飙到20 mM。原理:营养耗竭改变了通量分布,稳态假设不成立。解决:标记起始葡萄糖不低于10 mM,培养体积按每24 h消耗不超过50%计算;必要时用低糖灌流或每12 h半量换液。验证:采样时测培养基葡萄糖和乳酸,葡萄糖>2 mM、pH>7.0才收样。
3. 淬灭和提取温度失控。
现象:ATP/ADP比值偏低,糖酵解中间物批间CV超过25%。原理:冷甲醇淬灭靠低温瞬间停酶,温度回弹就会继续代谢。解决:甲醇预冷到-80°C,提取液加0.1%甲酸调pH至中性偏酸;冻融3次,每次液氮30秒、冰上2分钟,14000 g 4°C离心10分钟。验证:加10 µM 13C内标,回收率80%–120%为合格。
4. 提取回收率批次差异。
现象:同一处理组内标峰面积差2倍。原理:细胞数不一致或裂解不充分。解决:每管固定1×10^6–5×10^6细胞,用血球计数板或自动计数仪在淬灭前计数;提取时加同位素内标,按内标归一化。验证:以内标峰面积CV<15%作为批次放行标准。
5. 衍生化或进样条件漂移。
现象:保留时间偏移0.3 min以上,峰形拖尾。原理:pH或有机相比例变化影响保留。解决:ZIC-pHILIC柱,流动相5 mM醋酸铵pH 9.3,0.2 mL/min,柱温30°C;每10个样插一针标准品。验证:标准品保留时间RSD<2%,否则重配流动相。
6. 天然同位素丰度没校正。
现象:未标记样本的M+1也有1%–2%信号,低丰度片段被高估。原理:C、N、H、O天然重同位素贡献。解决:用1.1% 13C、0.36% 15N、0.015% 2H的丰度做EMU校正,跑未标记对照确认M+1残差。验证:未标记组的M+1校正后应接近0。
7. 进样顺序造成交叉污染。
现象:高标记样本后面紧跟的低标记样本,M+5异常升高。原理:进样针和管路残留。解决:高标记后插一针空白(80%甲醇),或按标记丰度从低到高排序。验证:空白针目标物峰面积低于样本的1%。
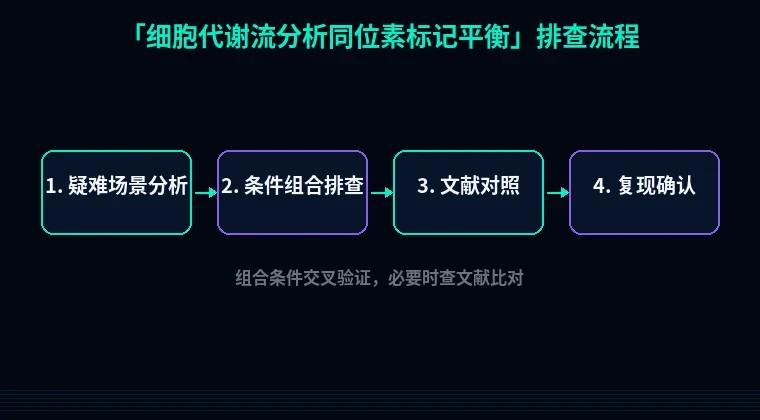
第三步:进阶疑难,稳态数据对不上时再看
1. 区室化代谢导致同一代谢物两个来源。
现象:胞质丙酮酸和线粒体丙酮酸标记模式不一致,M+1/M+2比值对不上模型。原理:不同亚细胞池翻转速度不同,全细胞提取把两个池混在一起。解决:并行做13C6-谷氨酰胺标记,用M+3/M+4片段拆线粒体来源;或分离线粒体后单独测。验证:两个底物标记的同一代谢物MID在模型里能同时拟合。
2. 混合标记底物质量同位素重叠。
现象:葡萄糖和谷氨酰胺同时标记,M+2通道被两个来源污染。原理:相同质量数的碎片无法区分。解决:一次只标一个底物,另一个用未标记;或换用不同质量数标记(如13C6-葡萄糖+15N2-谷氨酰胺),按质量差拆开。
3. 非稳态条件下的假平台。
现象:灌流或fed-batch里MID看起来稳定,但通量已经变了。原理:稳态假设只对恒化器成立。解决:改用INST-MFA,采样密度提高到每2 h一个点,至少覆盖5个时间点;或者把细胞转到批式培养里预平衡30 min再标。
避坑总结+实操建议
三条核心结论:
- 先确认同位素稳态,再谈通量。没有平台期的数据,拟合出来的通量都是猜的。
- 淬灭速度决定一半的数据质量。冷甲醇直接倒、别离心,这个动作比换质谱更管用。
- 内标要全程跟着走。从提取到上机,没有内标归一化的批间比较基本不可信。
两个日常好习惯:
- 每次标记前测一次细胞数和培养基葡萄糖浓度,记在同一个本子上,批间差异一眼能看出来。
- 每批样本插一针未标记对照和一针空白,天然丰度校正和残留问题当场就能发现。
如果排查到通量相关酶的表达量,先用站内的引物设计工具把qPCR引物过一遍,避免引物二聚体干扰定量;要做酶的重组表达验证,密码子优化和蛋白可溶性优化两个工具可以连着用,先把序列改成宿主偏好,再看可溶表达比例。数据链路的每一步都稳了,13C-MFA的稳态才站得住。