来源:CRISPR编辑效率低sgRNA设计(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做CRISPR最扎心的不是编辑失败,是T7E1酶切胶上那条切割带若有若无,测序结果野生型峰和你面面相觑。你换了新批号试剂、重做了三次转染,效率还是趴在地上。别急着怪细胞状态,大概率是sgRNA的问题——但也不全是。这篇教程按「低级错误→流程分维→进阶疑难」三层走,把sgRNA设计到检测的每一步拆给你看,每个原因配判断方法、验证动作和解决参数。适合已能跑通转染、但效率卡在5%-20%上不去的人。
第一步:先花20分钟排掉低级错误
这几种错,老手也会犯,但代价最冤。
- sgRNA靶序列选在了转录本而非基因组上:CRISPR敲的是DNA,你对着cDNA序列设计sgRNA,内含子位置全错。解决:回基因组坐标(GRCh38/mm10)重新比对,确认外显子位置。
- 忘了加NGG的PAM或PAM方向搞反:sgRNA只认5'-NGG-3'下游,反向互补链设计时序列要取reverse complement。解决:用设计工具输出,别手工拼。
- sgRNA模板里混进了U6启动子的UUUU终止信号:连续4个T会让转录提前终止,效率直接掉到背景。解决:T4以上连续碱基直接弃用该sgRNA。
- 转染时sgRNA和Cas9质粒比例失衡:常见质量比1:1,实际sgRNA质粒应过量。解决:sgRNA:Cas9质量比调到2:1至3:1。
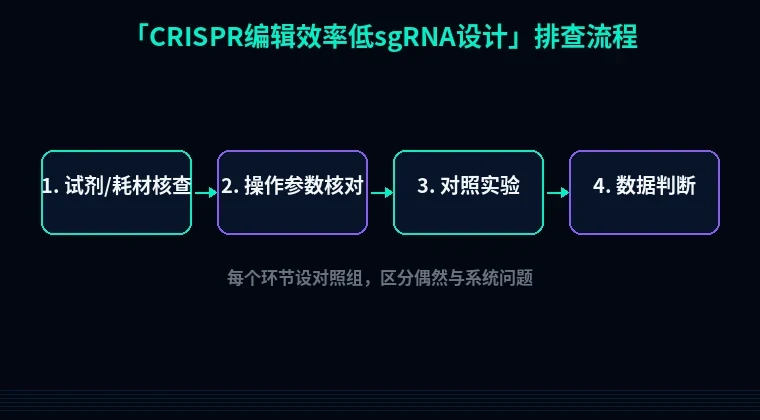
第二步:按实验流程分维度系统排查
1. sgRNA本身活性不足
现象:不同sgRNA效率差异极大,同批次里有的30%、有的2%,切割带弥散。
原理:sgRNA的 spacer 序列二级结构过强(尤其3'端发夹)会阻碍Cas9加载;GC含量极端(<30%或>80%)影响结合动力学。
解决步骤:
1. 用在线工具给候选sgRNA打活性分(Rule Set 2 / CRISPRscan),优先选评分前30%的。
2. GC含量卡在40%-60%,避开连续4个以上同碱基。
3. spacer 3'端最后4个碱基避免强二级结构,用RNAfold看ΔG,高于-3 kcal/mol的优先。
4. 一次设计3-5条,别赌单条。
验证:体外切割 assay——用PCR扩增靶片段(500 bp左右),Cas9蛋白37°C孵育1小时,跑2%琼脂糖看切割比例。低于10%的直接换sgRNA。
2. sgRNA转录/合成质量差
现象:体外转录的sgRNA跑胶有多条带,或浓度虚高(Nanodrop 260/280 >2.2)。
原理:T7体外转录时模板不纯或镁离子浓度不对,会产生截短产物;合成的sgRNA若脱盐不彻底,残留盐抑制转染。
解决步骤:
1. 模板PCR产物必须胶回收,跑胶确认单一条带再转录。
2. T7转录37°C孵育4小时(不是过夜),加DNase I 37°C 15分钟消化模板。
3. 转录产物用MEGAclear柱纯化,别只做乙醇沉淀。
4. 合成sgRNA选HPLC纯化,别用脱盐级。
验证:变性PAGE(15%)跑2 μg sgRNA,单一条带才算合格;浓度用Qubit RNA HS定量,别看Nanodrop。
3. 递送效率不够,编辑无从谈起
现象:细胞荧光对照(GFP质粒)转染效率<60%,编辑效率必然低。
原理:sgRNA和Cas9进不了核,切割就不会发生。脂质体对干细胞、原代细胞效率天然低。
解决步骤:
1. 先用GFP质粒做转染对照,24小时流式看阳性率,低于60%先优化递送。
2. 脂质体转染:DNA(μg):Lipofectamine 3000(μL) = 1:2,6孔板每孔2 μg总质粒,37°C换液6小时后。
3. 难转染细胞改电转(Lonza Nucleofector),或换AAV6递送。
4. 质粒总量控制在每孔2-3 μg,超了有毒性。
验证:转染后48小时收细胞,GFP阳性率+编辑效率双指标一起看。阳性率>80%而编辑效率仍低,问题回到sgRNA或Cas9。
4. Cas9活性或表达问题
现象:所有sgRNA效率普遍低,换sgRNA无效。
原理:Cas9质粒密码子未优化、核定位信号弱,或质粒本身突变。
解决步骤:
1. 换用密码子优化的人源Cas9(如Addgene #41815),确认有NLS和HA标签。
2. 重新测序Cas9质粒全长,尤其RuvC结构域(D10A/H840A位点)。
3. 转染后48-72小时收样,Cas9表达峰值在48小时左右,72小时后开始下降。
验证:Western blot看Cas9蛋白(预计160 kDa),表达量低就换启动子(CMV换EF1α)。
第三步:进阶疑难问题
① 靶位点染色质不可及:sgRNA设计完美、转染正常、Cas9表达也好,编辑效率就是<5%。大概率是靶区处于异染色质或核小体占据。解决:换靶向同一基因不同外显子的sgRNA;或转染前用300 nM trichostatin A处理细胞24小时,提升染色质开放性后再做。验证方法:ATAC-seq或ChIP看靶位点可及性。
② 同源修复(HDR)效率低,不是NHEJ的问题:做 knock-in 时切割效率正常但重组效率<1%。别怪sgRNA。检查同源臂长度(建议400-800 bp)、供体模板是否线性化(推荐用PCR扩增的线性模板,转染量500 ng/孔),以及是否加了Scr7或i53抑制因子。切割效率用T7E1验证,HDR效率必须用PCR+测序验证。
③ sgRNA脱靶导致的假阴性:编辑发生了但表型没变,或检测引物扩增区域被大片段缺失覆盖。解决:设计两对检测引物,跨靶位点上下游各300 bp,排除大片段缺失导致的PCR漏检。
避坑总结
三条核心结论:sgRNA要设计3-5条并体外验证活性,别单条硬扛;转染效率先过关再谈编辑,GFP对照不能省;T7E1出现弱带先换sgRNA,别反复优化转染条件。 两个日常习惯:每次新批号Cas9或sgRNA先做一次阳性对照sgRNA(靶向已知高效位点)平行跑;所有sgRNA序列、设计参数、批次存档,出问题能回溯。
工具推荐
sgRNA设计别手算。站内的CRISPR sgRNA设计工具直接输出候选序列、PAM位置、脱靶评分和活性打分,一次给5条排序,省掉来回比对基因组坐标的功夫。做敲入的话,密码子优化工具可以顺手把供体模板里的选择标记或报告基因优化掉,避免表达拖后腿。蛋白层面做功能验证时,蛋白可溶性优化工具能帮你预判Cas9融合蛋白的表达风险。工具用对,排查路径能少走一半弯路。