来源:蛋白纯化目标峰与杂峰重叠(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完层析,峰形看着挺漂亮。一跑SDS-PAGE傻眼了——目标条带旁边总趴着几条顽固杂带。合并收集吧,纯度不够;不合并吧,收率太低。目标峰与杂峰重叠这事,从样品前处理到洗脱梯度,每个环节都可能埋雷。这篇教程按实验流程拆成9步,每一步都给具体参数和验证动作,照着往下排就行。
第一步:快速排查低级错误
别急着怀疑填料和样品,先把这几个坑排掉。
1. 缓冲液配错或没过滤:配好的缓冲液用0.22 μm滤膜抽滤,pH用刚校准的电极复核到±0.1,电导不对直接重配。
2. 上样量过载:20 mL柱床的Ni柱,总蛋白上样别超过25 mg,超了分辨率断崖式下降。
3. 收样管错位或收集体积过大:每管收2 mL,峰起峰落时改成0.5 mL逐管收,编号当场写。
4. 柱子没平衡到位:用5个柱体积平衡缓冲液冲,基线电导和pH双稳定再上样,别省这10分钟。
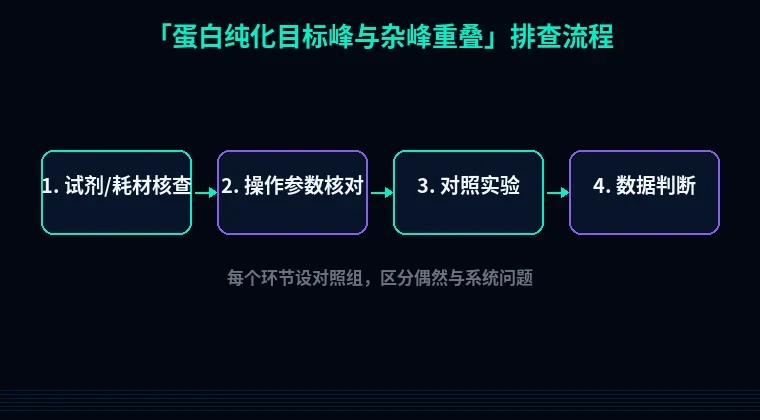
第二步:分维度系统排查
按实验流程拆成6个模块,每个模块给判断链。
1. 样品前处理不彻底——核酸和脂类在捣乱
现象:A280峰很宽,目标峰前拖尾,SDS-PAGE上目标带上方有弥散。
原理:残留核酸在280 nm有强吸收,把峰"撑胖";脂类和碎片堵填料孔道,传质变差,分辨率跟着垮。
解决步骤:超声破碎后12000 rpm、4°C离心30分钟,上清再过0.45 μm滤膜。核酸多就加终浓度0.1%聚乙烯亚胺(PEI),冰上孵育10分钟再离心。
验证方法:测A260/A280,比值大于1.0说明核酸残留明显。
2. 上样量超过柱载量
现象:峰变宽、对称性变差,两个峰糊在一起。
原理:目标蛋白过量会挤占杂质原本的结合位点,杂质被"推"到目标峰位置一起洗脱。
解决步骤:总蛋白上样量降到原来的1/3重跑。20 mL Ni柱建议不超过25 mg。
验证方法:对比10、20、30 mg三个上样量的层析图,看峰间距变化。
3. 结合缓冲液pH或咪唑浓度不对
现象:目标峰和杂峰距离近,洗脱体积偏大。
原理:pH偏离目标蛋白pI太远,目标蛋白与杂质带电荷相近,结合强度拉不开。基础咪唑超过20 mM会削弱His标签结合。
解决步骤:pH调到目标蛋白pI±1范围外,基础咪唑控制在5-10 mM。常用起点:20 mM Tris-HCl + 500 mM NaCl + 10 mM咪唑,pH 8.0。
验证方法:1 mL小柱做梯度预实验,看峰间距。
4. 洗脱梯度太陡或流速太快
现象:两个峰几乎同时下来,峰间距小于1个柱体积。
原理:梯度斜率大,目标蛋白和杂质在同一段咪唑浓度窗口内竞争洗脱。
解决步骤:梯度从10 CV拉长到20 CV,流速从1 mL/min降到0.5 mL/min,咪唑做成20→250 mM线性梯度。
验证方法:每0.5 mL收一管,SDS-PAGE逐管点样找分离边界。
5. 层析柱老化或填料污染
现象:换新样品还是重叠,柱效肉眼可见地降。
原理:填料孔道被变性蛋白或脂类堵死,传质变差,峰变钝。
解决步骤:0.5 M NaOH反冲2 CV,20%乙醇保存。柱效还不行就换柱。
验证方法:打一针丙酮测柱效,理论塔板数低于厂家标称70%就该处理了。
6. 目标蛋白与杂质形成复合物
现象:杂峰"跟着"目标峰走,换柱子、换梯度都分不开。
原理:目标蛋白通过二硫键或疏水作用与伴侣蛋白结合。
解决步骤:缓冲液加1 mM DTT或5 mM β-巯基乙醇打断二硫键;非特异疏水吸附加0.05% Tween-20。
验证方法:还原与非还原SDS-PAGE对比,看杂带是否消失。
第三步:进阶疑难问题
1. 修饰异构体在"装杂峰"
磷酸化、糖基化会让同一蛋白带上不同电荷,离子交换上层析行为连续分布。质谱确认修饰后,改用亲和标签纯化绕开电荷差异。
2. 二硫键错配形成的聚集体
非还原胶上见高分子量条带。加5 mM DTT、4°C过夜还原,再过分子筛去掉聚集体。
3. 标签切除不完全
TEV酶切比例不够(建议1:50质量比,16°C过夜),切不掉的融合标签让目标蛋白和杂质共洗脱。酶量加到1:20,或延到20小时。
避坑总结+实操建议
三条核心结论:
1. 先降上样量再调梯度,别一上来就改缓冲液配方。
2. 每管收集体积别大于峰宽,0.5 mL逐管收比2 mL合并靠谱。
3. 换新柱前先做柱效测试,别把锅甩给样品。
两个日常好习惯:
1. 每批留10 μL上样前样品,跑胶时和洗脱峰并排点。
2. 层析图存原始文件,标好上样量、流速、梯度程序,出问题能回溯。
峰分不开的时候,别硬刚。换标签、换载体表达往往能少走弯路。把His换成GST或MBP提升可溶性,站内蛋白可溶性优化工具跑一下序列,看哪些位点容易聚集;引物设计工具帮你把TEV酶切位点精准补进去;密码子优化工具适合原核表达量上不去的情况。工具先用对,后面的纯化能省一半事。