来源:诱导剂浓度梯度蛋白可溶性筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做原核表达的人都遇到过这种场面:诱导前信心满满,跑完SDS-PAGE一看,上清里干干净净,沉淀里那条目标带又粗又亮。蛋白表达了,只是全成了包涵体。这时候很多人第一反应是换载体、换宿主,折腾两周还是老样子。其实问题很可能就出在诱导强度上——IPTG浓度没摸对。这篇教程把诱导剂浓度梯度筛选(0.05–1.0 mM)从设计到判读的完整动作链拆开讲,覆盖基础排查、分维度定位和几个进阶坑,帮你把"可溶性"这件事从碰运气变成可重复的操作。
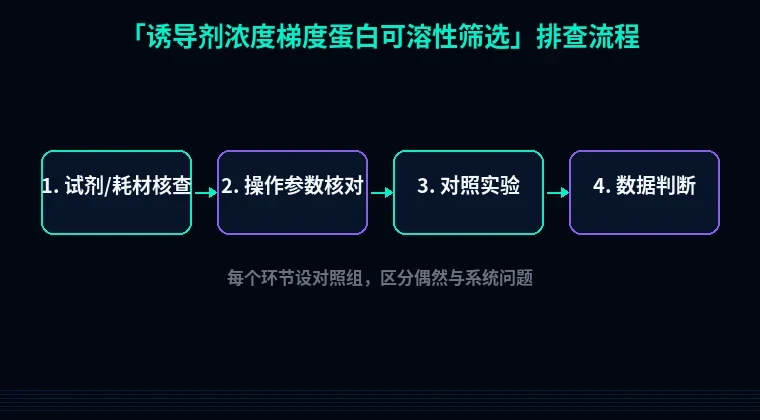
第一步:快速排查低级错误
先别急着做梯度,这几个错误犯了,做多少梯度都是白搭。
- 宿主菌根本没带DE3:用了BL21而不是BL21(DE3),T7启动子压根没人认。查菌株标签,换BL21(DE3)或Rosetta(DE3)。
- IPTG母液反复冻融失效:1 M母液用0.22 μm滤膜除菌,分装成1 mL小管存-20°C,一管最多冻融两次。母液发黄或浓度虚高,梯度就全乱了。
- 诱导时菌浓不对:OD600不到0.4就加IPTG,细胞还没进入对数中期,表达量低且更容易聚团。等OD600到0.6–0.8再加,实打实地测,别目测。
- 抗生素忘加或失效:氨苄青霉素(100 μg/mL)在37°C摇过夜基本降解完,质粒丢失的菌长得比谁都欢。用卡那霉素(50 μg/mL)更稳,或者当天现配氨苄。
第二步:分维度系统排查
1. 先确认诱导前的状态
现象:不同批次诱导结果忽好忽坏,同一质粒这次可溶下次全沉。
原理:种子液状态直接决定诱导时的生理背景。过夜种子液OD600超过3,细胞已经进稳定期,核糖体活性下降,新合成的蛋白来不及折叠就堆积。
解决:过夜种子液按1:100转接,37°C、220 rpm摇到OD600 0.6–0.8,控制在2.5–3小时内。测完立刻诱导,别让它在摇床里多待一小时。
验证:诱导前留1 mL菌液,离心去上清,用1×SDS上样缓冲液重悬,跑胶看有无本底漏表达(未诱导对照孔出现目标带说明启动子渗漏,需换pET系列或加葡萄糖抑制)。
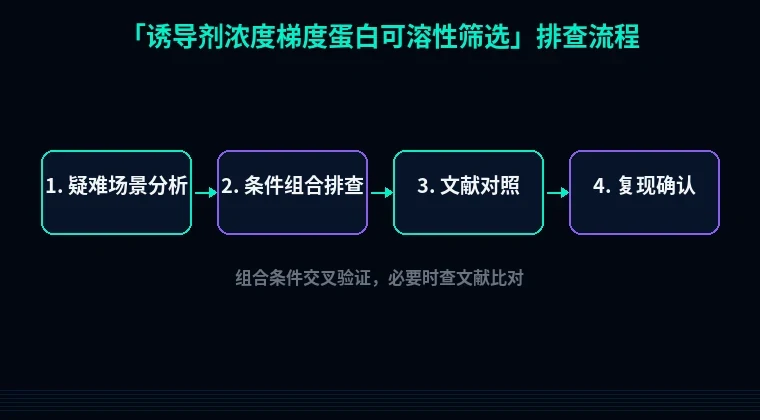
2. 设计浓度的"对数梯度",不要线性
现象:0.1、0.5、1.0 mM三个点测完,只有0.1 mM的可溶性稍好,中间没有过渡。
原理:IPTG对可溶性的影响是非线性的。过高浓度让翻译速度远超折叠速度,新生肽链来不及由DnaK/GroEL系统加工,直接堆成包涵体。低浓度降低翻译通量,给折叠争取时间。
解决:至少在0.05、0.1、0.25、0.5、1.0 mM五档铺开,每个浓度配一个温度(37°C、30°C、16°C)做矩阵。单次实验最多跑15个泳道,分两批做。诱导体积用5 mL LB/管,起始OD600统一在0.6。
验证:诱导3–4小时后(16°C延长到16–20小时),各取1 mL,12000 rpm离心2分钟,弃上清留菌体;再加200 μL裂解缓冲液(50 mM Tris-HCl pH 7.5、150 mM NaCl)超声破碎,功率200 W、超声3秒间歇5秒、共5分钟,4°C、12000 rpm离心15分钟,分别取上清和沉淀制样,同板跑胶。
3. 取样比例要一致,否则判读全错
现象:上清条带弱,沉淀条带强,但换算下来总量差不多,不知道到底可溶多少。
原理:上清和沉淀来自同一份菌体,但体积不同。沉淀通常用等体积缓冲液重悬,上清是原始裂解液,上样量不一致就没有可比性。
解决:上清取20 μL,沉淀重悬到和上清同样体积后取20 μL,两者上样量严格一致。按上清/(上清+沉淀)灰度比值算可溶比例,低于20%就换条件。
验证:用ImageJ测目标带灰度,每次实验带一个已知可溶蛋白(如MBP融合标签)做阳性对照。
4. 温度要和浓度一起调
现象:低浓度IPTG有效,但产量低到检测不到。
原理:低浓度降低转录压力,低温再降翻译速率,两者叠加可溶但量少。浓度和温度是一对,不能只动一个。
解决:常见组合是0.1 mM IPTG配16°C诱导20小时,或0.25 mM配30°C诱导5小时。先保可溶性,再回头用高密度发酵或延长诱导时间补产量。
验证:同一批样品同时跑上清与沉淀,比较两温度下可溶性比例与总表达量的平衡点。
5. 别忽略裂解条件本身
现象:上清里没有目标蛋白,但又不是包涵体,怀疑蛋白挂壁或降解。
原理:超声功率过高会局部过热,蛋白变性沉进沉淀;裂解液里没加蛋白酶抑制剂,丝氨酸蛋白酶会把目标蛋白切成小条带。
解决:全程冰浴,超声间隔30秒散热,裂解液现加1 mM PMSF。裂解后立即离心分相,别在室温放着。
验证:跑胶看有没有分子量偏小的杂带;加PMSF前后对比,若杂带消失说明是降解。
第三步:进阶疑难问题
低浓度IPTG也不可溶:换宿主,Rosetta-gami或Shuffle株能提高胞内二硫键形成能力;或共表达GroEL/ES、Trigger factor分子伴侣,与目标质粒双抗性共存,诱导时两种抗生素同时加。
诱导剂用乳糖替代:葡萄糖存在时乳糖不诱导,换成自诱导培养基(Auto-induction),用0.05%–0.2%乳糖梯度配合葡萄糖耗尽自动启动,表达更平缓,对毒性蛋白友好。
标签位置影响折叠:N端His标签太小,帮不上忙,换MBP或SUMO融合标签,可溶性提升明显,后续用TEV或SUMO酶切除。
避坑总结和实操建议
三条核心结论:一是诱导前菌浓和种子液新鲜度比梯度本身更重要;二是浓度梯度必须配合温度矩阵,单独摸浓度意义不大;三是上清和沉淀同体积上样,才能算出真实可溶比例。
两个日常习惯:所有IPTG母液分装小管、标注冻融次数;每次实验保留诱导前和诱导后对照孔,跑胶时和梯度并排,一眼看出是表达问题还是折叠问题。
上手前先备好工具
梯度设计定了,下一步常卡在构建和序列优化上。需要给目标基因加His、MBP标签或改酶切位点时,直接用站内引物设计工具生成带同源臂的引物;密码子优化工具能按大肠杆菌偏好调整序列,避免稀有密码子拖慢翻译;如果低浓度IPTG试过还不溶,用蛋白可溶性优化工具预测疏水区、给出融合标签和突变位点建议,比盲目换载体省时间。工具走一遍,湿实验少跑几轮。