来源:核酸适配体筛选富集轮次监控(DNA Lab Space 实验教程)| 编译:DNA Lab Space
第5轮了,靶标组的结合率还跟裸珠差不多。Ct值每轮只挪半格。测序回来一堆序列,看不出谁在收敛。这时候最怕的就是硬着头皮继续往下筛——再筛3轮,时间是花了,文库也基本废了。这篇教程按“先排低级错误、再按流程拆模块、最后解决疑难”的顺序,把SELEX富集监控里最常见的原因、判断动作、验证方法和具体参数一次列清。磁珠法、柱法、细胞SELEX都适用。
第一步:快速排查低级错误
这四个错误占了失败案例的一大半,出问题先回来看。
1. 没做反筛,或者反筛做得太敷衍。 靶标组和裸珠组的回收量几乎一样,问题多半出在这。上靶前先用等量裸珠加封闭珠室温孵育30 min,取上清再上靶,至少做2次。
2. 投入量按双链DNA算的。 1 A260 对 ssDNA 约等于 33 µg/mL,不是 dsDNA 的 50 µg/mL。单位算错一倍,富集倍数记录就全乱了,直接用 qPCR 标准曲线定拷贝数。
3. PCR 循环数凭手感设到 20-25。 产物跑出 >100 bp 弥散带、下面还有引物二聚体,说明早就过了平台期。改成实时荧光监测,指数期就停。
4. 磁珠没封闭。 链霉亲和素位点裸露着,文库会直接贴上去。用 0.1-1 mg/mL BSA 加 100 µg/mL 鲑鱼精DNA,室温封闭 30 min,磁力架上弃上清后再上文库。
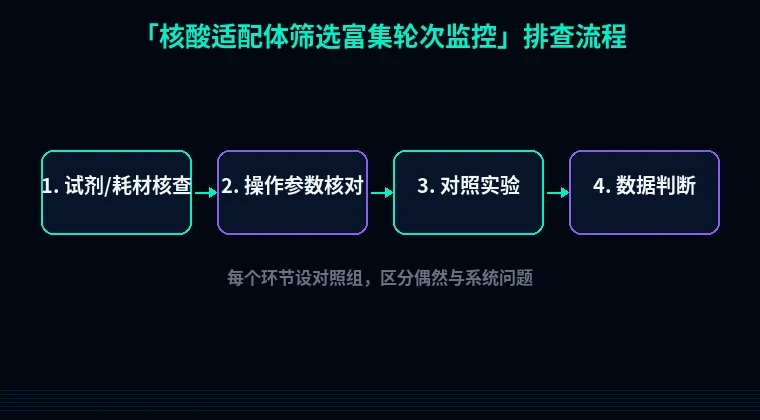
第二步:分维度系统排查
按流程走,从文库本身到最终数据判读,一段一段查。
1. 文库多样性和完整性先确认。
现象:第1轮投入的文库跑 12% 非变性 PAGE,主带不在 80 nt 附近,或者往下拖一片。原理:亚磷酰胺合成的全长比例通常只有 60%-80%,反复冻融还会断链,短片段扩增效率更高,几轮下来就把多样性吃掉了。解决:新文库先做 8 M 尿素变性PAGE纯化,切 80 nt 主带,电洗脱回收后乙醇沉淀,溶于含 1 mM MgCl2 的 PBS。验证:纯化后跑单一条带,qPCR 定量,首轮投入 1-10 nmol。
2. 靶标浓度太高,选择压力上不去。
现象:结合率涨得挺快,但测序不收敛,Top10 序列占比不到 5%。原理:靶标过量时弱结合序列也能被捞回来,“赢家”拿不到优势。解决:逐轮降靶标,首轮 100-500 pmol,第3轮起 10-50 pmol,第6轮后压到 1-10 pmol。验证:算富集倍数=本轮回收率/上轮回收率,2-5 倍是健康区间,一直停在 1 附近就是压力不够。
3. 洗涤过头或洗不干净。
现象:洗过头,回收率掉到 0.1%