来源:酵母表面展示效率低锚定蛋白突变(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酵母表面展示做了三周,流式一跑,信号比对照还低。你盯着测序峰图上的那个错义突变,心里犯嘀咕:就一个氨基酸,至于吗?至于。锚定蛋白突变能把展示效率打到背景照度。这篇教程按流程拆解,从低级错误到进阶疑难,给你一条能照着做的排查链。覆盖Aga1p-Aga2p系统、pCTCON2/pYD1载体、EBY100宿主,参数写实,不绕弯。
第一步:快速排查低级错误
别急着翻突变位点。先看这三件事,半小时能省三天。
1. 只测了目标基因,没看融合接头。pCTCON2里Aga2p和目标蛋白之间是NheI/BamHI接头,移码或提前终止会直接丢HA标签。解决:用载体上游GAL1启动子引物和下游Aga2p终止区引物扩增全长融合片段测序,别只测目标基因。
2. 诱导前葡萄糖没洗干净。SD-CAA里2%葡萄糖残留超过0.1%就会压住GAL1启动子。解决:离心收集菌体,用无菌水或SG-CAA洗两次,再转到2%半乳糖的SG-CAA里,OD600调到1.0。
3. 诱导温度偷懒用了30°C。30°C长到OD600 6很快,但Aga2p融合蛋白容易在内质网堆积。解决:20°C、220 rpm诱导24–36 h,别超过48 h,否则细胞壁周质蛋白酶开始切锚定蛋白。
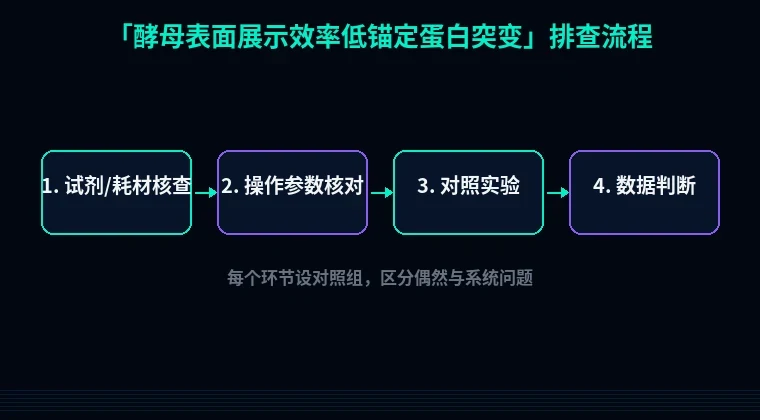
第二步:分维度系统排查
按“融合结构→宿主与诱导→检测处理”走。每个原因给判断动作,不空谈。
1. 信号肽疏水核心突变
现象:抗HA流式表面信号接近空白,但细胞裂解液Western有目的条带;上清浓缩后也检测不到。原理:Aga2p N端信号肽或目标蛋白自身信号肽的疏水核心(如Leu/Ala重复区)被突变后,融合蛋白进不了Sec61易位子,卡在胞质被蛋白酶体降解。解决:把信号肽恢复为Aga2p野生型1–19 aa,或换用OST1信号肽(pYD1自带)。验证:用抗HA做胞内免疫荧光,看是否与Sec61共定位;同时做蛋白酶体抑制剂MG132(50 μM,30°C 2 h)处理,看胞内条带是否累积。
2. Aga2p C端半胱氨酸突变,二硫键断了
现象:表面流式全阴,但上清里能查到HA融合蛋白。原理:Aga2p C端Cys与Aga1p的Cys形成二硫键,突变后融合蛋白分泌到上清却挂不到细胞壁上。解决:把Aga2p C端Cys恢复,或改用pYD1的Aga2p片段;别在培养基里加DTT或β-巯基乙醇。验证:非还原Western(不加DTT,上样缓冲液不含β-巯基乙醇)看Aga2p-Aga1p复合物条带;抗Aga1p免疫共沉淀,还原后跑胶看是否还有Aga2p。
3. GPI锚定信号ω位点突变
现象:抗Aga1p流式信号降低,上清中Aga1p增加;表面展示的目标蛋白同步下降。原理:Aga1p靠C端GPI锚定在细胞壁,ω位点(+1位)必须是Ser/Gly/Ala/Asn等小氨基酸,突变后GPI转酰胺酶识别失败,Aga1p被分泌到上清。解决:恢复ω位点小氨基酸,或把Aga1p的C端20 aa替换为已知GPI信号(如SED1的)。验证:流式抗Aga1p(或用HA标记Aga1p)定量表面水平;上清TCA沉淀后Western检测Aga1p。
4. 融合接头引入N-糖基化位点
现象:表面展示效率下降30–70%,Western上融合蛋白分子量比预期大5–15 kDa。原理:接头突变产生Asn-X-Ser/Thr(X≠Pro),酵母过度糖基化(高甘露糖)导致蛋白折叠受阻或锚定效率降低。解决:把Asn突变为Gln,或换成GS linker(GGGGS×2)。验证:PNGase F(500 U,37°C 1 h)处理细胞裂解液后跑胶,看分子量是否回落到预期;同时流式比较处理前后的表面信号。
5. 宿主EBY100的AGA1基因组整合丢失
现象:同一批质粒、同一批诱导,所有构建体展示都低;抗Aga1p流式信号比对照低一个数量级。原理:EBY100的AGA1整合在基因组,长期传代或营养压力下可能丢失URA3标记附近片段。解决:从甘油菌重新划线SD-CAA平板(0.67% YNB,0.5% casamino acids,2%葡萄糖,0.1 M磷酸钾pH 6.0),30°C 48 h,挑单克隆再转化。验证:菌落PCR扩增AGA1启动子至终止区;抗Aga1p流式定量。
6. 诱导pH漂移和半乳糖消耗
现象:诱导24 h后表面信号不升反降,培养液pH掉到4.5以下。原理:酵母代谢半乳糖产酸,pH低于5.0时Aga2p-Aga1p二硫键形成效率下降,且周质蛋白酶活跃。解决:SG-CAA用0.1 M磷酸钾缓冲到pH 6.0,每12 h补加半乳糖至终浓度1%,总诱导不超过36 h。验证:每6 h取样测OD600和pH;流式看表面信号时间曲线,别只看终点。
7. 流式样品里加了还原剂
现象:所有样品表面荧光都低,连阳性对照也压到背景。原理:10 mM DTT或含β-巯基乙醇的缓冲液会拆掉Aga2p-Aga1p二硫键,抗体结合表位也可能被破坏。解决:流式缓冲液用PBS+0.5% BSA,不加任何还原剂;抗HA-FITC 1:100,4°C孵育30 min,洗两次。验证:设“不加DTT”和“加10 mM DTT”两个平行样,流式比较平均荧光强度,差异>5倍就说明处理有问题。
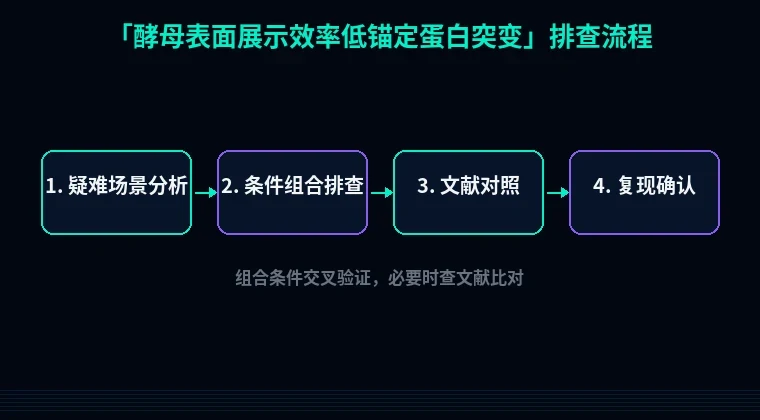
第三步:进阶疑难问题
突变让锚定蛋白被Yps1p切割
现象:表面信号低,但上清里HA融合蛋白完整且浓度不低;加蛋白酶抑制剂PMSF(1 mM)后上清条带减少。原理:酵母周质蛋白酶Yps1p识别Aga2p接头区的碱性残基,突变可能暴露切割位点。解决:把接头区碱性残基(Arg/Lys)突变为Ala,或在诱导培养基里加1 mM PMSF(注意PMSF半衰期短,每8 h补一次)。验证:上清TCA沉淀后抗HA Western;yps1Δ菌株里重复展示实验,看表面信号是否回升。
多拷贝整合导致UPR过载
现象:低拷贝质粒展示正常,换成多拷贝整合后表面信号反而下降,细胞生长慢。原理:Aga2p融合蛋白过表达激活未折叠蛋白响应(UPR),Aga1p加工跟不上,锚定效率被稀释。解决:换CEN/ARS低拷贝载体,或把诱导温度降到18°C、半乳糖降到1%。验证:qPCR测UPR标志基因(KAR2、PDI1)转录水平;流式比较低拷贝和多拷贝的表面平均荧光强度。
突变破坏Aga2p的N端折叠,PDI帮不上忙
现象:胞内融合蛋白量正常,但表面信号低;过表达PDI1没有改善。原理:Aga2p N端小结构域突变后错误折叠,被ERAD途径降解,没机会到细胞壁。解决:在Aga2p N端和目的蛋白之间加柔性linker(GGGGS×3),给折叠留空间;或把目的蛋白换到Aga2p C端。验证:用抗HA做非还原Western看是否有高分子量聚集;加0.5 mg/mL衣霉素(tunicamycin)处理2 h,看糖基化依赖的折叠是否恢复。
避坑总结+实操建议
1. 先测全长融合片段,别只测目标基因。移码、提前终止、接头突变,一次测序全看清。
2. 诱导条件写死在实验记录里:20°C、220 rpm、SG-CAA pH 6.0、OD600 1.0起点、24–36 h。别每次“看着办”。
3. 流式阴性先跑三个对照:空载体、野生型锚定、不加一抗。排除还原剂和抗体问题,再怪突变。
日常好习惯:甘油菌每两周从单克隆重新制备,别连续传代超过5次;诱导前显微镜看芽体比例,芽体>70%再转SG-C