来源:蛋白脱盐回收率低分子量截留(DNA Lab Space 实验教程)| 编译:DNA Lab Space
脱盐这一步,说穿了就是把咪唑、DTT、盐这些小分子换掉。可你辛辛苦苦纯化出来的蛋白,过完柱子一测浓度掉了70%;再跑个电泳,发现盐峰和目标峰还黏在一块儿。别急着怀疑柱子质量,八成是MWCO选错、转速超限或者死体积没回收。这篇把从选膜到回收的全链路拆开,每一步都给判断标准和具体参数,照着做,回收率能拉回80%以上。
第一步:先看这四个新手坑,30秒能排掉一半
1. MWCO贴着目标蛋白选。 目标蛋白25 kDa,你选了30 kDa膜——它不是被截住,是被"漏"走了。原则是MWCO取目标分子量的1/3~1/5,25 kDa就选5 kDa或10 kDa膜。
2. 离心力超了膜的耐受上限。 再生纤维素膜标称4000×g,你甩到12000×g。膜被压变形甚至穿孔,蛋白全进滤液。直接降到4000×g、4°C。
3. 膜没预洗就直接加样。 膜上的甘油和NaN3没洗掉,既污染样品又改变截留特性。用缓冲液预洗2次,每次300 μL,4000×g离心5分钟。
4. 脱盐柱上样体积超过柱床30%。 5 mL的G-25柱,你上2 mL样品。分离度直接崩,盐和目标峰重叠。
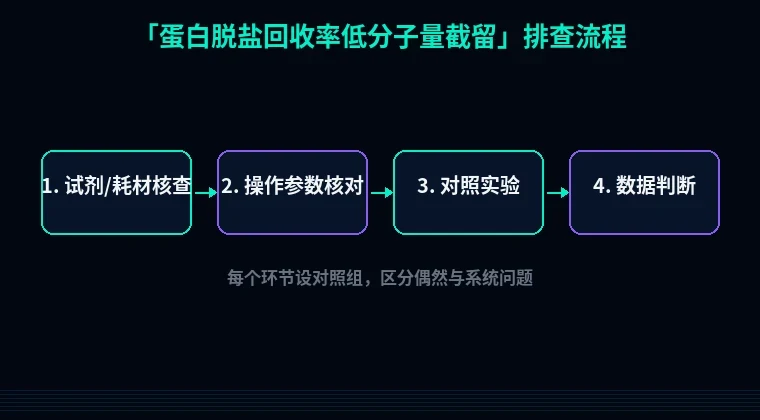
第二步:按流程分模块系统排查
模块一:样品本身的状态
1. 现象:样品发黏、离心半天滤液过不下去。
原理:高浓度蛋白(>10 mg/mL)在膜表面形成凝胶极化层,表观截留分子量反而下降,但局部剪切力升高会让蛋白变性吸附。
解决:上样前用缓冲液稀释到1-5 mg/mL再超滤;如果必须浓缩高浓度样品,分多次、短时离心。
验证:测滤液体积随时间的变化,若前2分钟出液正常、之后骤停,基本就是极化层。
2. 现象:回收率低,但滤液里也测不到蛋白。
原理:蛋白吸附在膜上。再生纤维素膜带负电,pI偏碱的蛋白(如pI 8.5在pH 7.4缓冲液里带正电)静电吸附严重。
解决:换PES膜或低吸附再生纤维素膜;缓冲液里加150 mM NaCl屏蔽电荷;或把缓冲液pH调到远离蛋白pI。
验证:用0.1% SDS或0.1 M NaOH洗膜后测洗脱液A280,能测出来就是吸附。
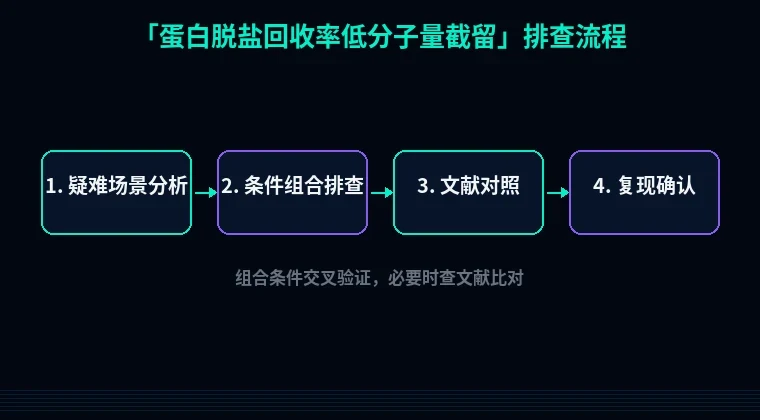
模块二:膜和柱子的选择
3. 现象:目标蛋白条带变淡,低分子量杂带出现在滤液里。
原理:MWCO是截留90%的球状蛋白的标称值,对非球状或糖基化蛋白实际截留率打折。
解决:留出安全余量,MWCO至少比目标蛋白小3倍。20 kDa选5 kDa,50 kDa选10 kDa。
验证:用已知分子量的Marker(如BSA 66 kDa、碳酸酐酶29 kDa)做一次空跑,看哪个进滤液。
4. 现象:脱盐后盐峰和目标峰分不开。
原理:G-25柱的外水体积约柱床的30%,上样超过这个值,小分子走外水、大分子走内孔的区别被冲垮。
解决:上样体积控制在柱床的25%以内。5 mL柱最多上1.2 mL;需要处理更大体积就串联两根柱或改用超滤换液。
验证:跑一次不含蛋白的盐样品,用电导率仪监测出峰位置。
模块三:操作执行
5. 现象:离心后膜上只剩一层干膜,加缓冲液也复溶不了。
原理:离心时间过长,样品被抽干,蛋白在膜表面脱水聚集。
解决:设定离心时间观察窗,一般500 μL样品、4000×g、4°C,10-15分钟足够;到点立刻取出,宁可多离一次也别离干。
验证:记录每次离心的出液体积,别超过滤杯刻度的80%。
6. 现象:换液后盐还在,或换液不彻底。
原理:单次稀释换液只稀释,不彻底去除。要做的是透滤(diafiltration):浓缩→加缓冲液→再浓缩,重复3次以上。
解决:每次加回原体积的缓冲液,重复3-5次,小分子残留降到原来的1/100以下。
验证:测最终滤液的电导率,接近纯缓冲液值就算换干净。
第三步:进阶疑难
1. 低浓度样品(<0.1 mg/mL)回收率几乎为零。 这不是操作问题,是膜面积吸附的绝对损失。解决:先用0.1% Tween-20或0.05% Triton X-100封闭膜30分钟,或者干脆改用脱盐柱——柱层析的吸附损失小得多,只是会被稀释。另外可以在样品里加0.1 mg/mL BSA做载体,但下游要做质谱就别加。
2. 蛋白在膜上聚集成絮状沉淀。 常见于含咪唑洗脱液直接超滤。咪唑浓度高(>250 mM)时盐析效应强,加上局部浓缩,蛋白直接沉。解决:先透析或用脱盐柱把咪唑降到50 mM以下再超滤,或者换液时咪唑梯度递减。
3. 反复出现同一位置漏蛋白。 膜可能已经机械损伤。别省,换新管。同时检查离心机转子的水平/角转子适配器是否匹配,角转子会造成膜单侧受压。
避坑总结 + 实操建议
三条结论:
- MWCO永远比目标蛋白小3-5倍,别贴边选。
- 离心力看说明书上限,4°C、4000×g、10-15分钟,宁短勿长。
- 换液用透滤重复3-5次,不是加一次缓冲液就完事。
两个日常习惯:
- 每次超滤前预洗膜2次,用后立刻用0.1 M NaOH清洗并保存在20%乙醇里。
- 记录每批的滤液体积和目标蛋白回收率,建立自己的基线,异常一眼就看出来。
如果你的目标蛋白本身分子量很小(比如<10 kDa的多肽或小结构域),超滤几乎留不住,这时候可以考虑在N端加一个His-SUMO或GST标签把整体分子量撑到30 kDa以上再纯化,后续用酶切去掉。标签加在哪儿、酶切位点怎么排,可以在站内的引物设计工具