来源:核酸凝胶电泳条带模糊琼脂糖浓度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
条带弥散、拖尾、糊成一片——这大概是核酸电泳里最让人抓狂的场景。样品明明测过浓度,PCR也出了峰,跑出来却像被人用手指抹过。多数时候不是样品坏了,而是琼脂糖浓度、电压、缓冲液或上样量里某个环节出了问题。这篇按"配胶—上样—电泳—成像"全流程拆开讲,从新手最容易踩的低级坑一路排到疑难杂症,给你能直接上手操作的判断链。
第一步:先查这几个低级错误,5分钟能救回一半实验
1. 胶没凝透就上样。室温低于20°C时,1%胶至少等40分钟,用手轻推胶面不晃、边缘与胶槽分离才算凝好。赶时间放4°C只要15分钟,但别放冷冻室,冻过的胶内部会有冰晶微孔,跑出来条带必糊。
2. 琼脂糖没完全溶解。看到"没有颗粒"就倒胶是大忌。微波炉加热要煮沸3次、每次取出摇匀,直到溶液完全透明无"流星"状丝纹。有未溶颗粒,孔径不均,小片段会像走迷宫一样分散开。
3. 缓冲液重复用太多次。1× TAE重复用超过3次,离子强度下降、pH漂移,条带整体上翘或拖尾。直接换新配的1× TAE(40 mM Tris-acetate,1 mM EDTA,pH 8.0),问题往往当场消失。
4. 上样量超了。常规6 mm梳孔最多上20 μL、DNA总量200-300 ng。上50 μL或1 μg以上,条带会因过载而变宽、变糊,还压不住溴酚蓝前沿。
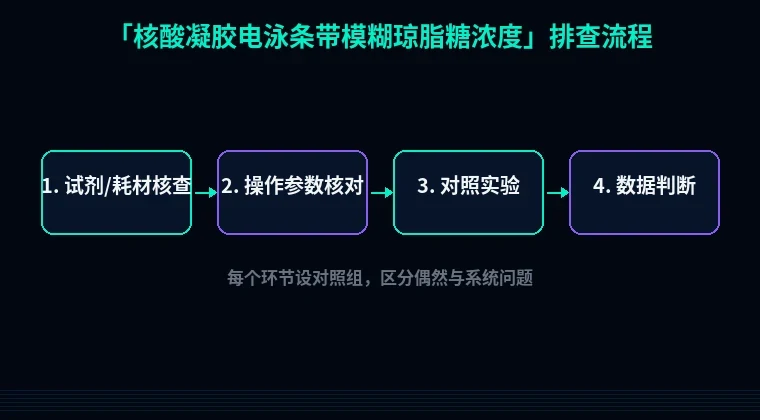
第二步:分维度系统排查,按实验流程走一遍
模块一:配胶环节
1. 琼脂糖浓度与目标片段不匹配(最常见)
- 现象:小片段(<300 bp)跑成模糊一片,或大片段(>8 kb)拖尾、条带压缩。
- 原理:琼脂糖浓度决定凝胶孔径。浓度过低(如0.8%跑100 bp)孔径太大,小片段自由扩散、分辨力崩溃;浓度过高(如2%跑5 kb)孔径太小,大片段被"卡"住形成拖尾。
- 解决:按片段大小选浓度——0.5%跑1-30 kb,0.8%跑0.5-10 kb,1.0%跑0.25-10 kb,1.5%跑0.2-3 kb,2.0%跑0.1-2 kb。跨度大的样品宁可跑1.0%配长胶(10-15 cm),别贪高浓度。
- 验证:同一份Marker在两个浓度下对比,条带锐利度、相邻带分离度肉眼可判。
2. 倒胶温度过高或胶太薄
- 现象:胶面有波纹、条带整体歪斜。
- 原理:>60°C倒胶会烫变形胶槽并产生气泡;胶厚<4 mm则机械强度差,上样时孔壁易塌。
- 解决:溶胶后水浴或室温降到55-60°C(手背贴瓶壁温热不烫)再倒。6×10 cm小胶倒50 mL左右,厚度约5 mm。
- 验证:倒完拿手电照侧面看有无气泡和厚度不均。
模块二:上样与电泳环节
3. 电压过高导致发热
- 现象:条带整体向下弯曲("笑脸"),或条带边缘呈火焰状弥散。
- 原理:电泳产热与电压平方成正比。电压过高时胶中部温度升到50°C以上,DNA迁移速率不均,条带自然糊。
- 解决:按电极间距算,控制在5 V/cm。10 cm间距的槽用50 V跑大片段,小片段可提到80-100 V但别超120 V。跑胶槽放冰盒或4°C冷房更稳。
- 验证:手指摸胶槽外壁,温热即电压过高;换成恒压50 V重跑对照。
4. 缓冲液液面没过胶面或pH不对
- 现象:条带只在中间几条清楚,两侧模糊。
- 原理:液面太高会增加电阻、降低有效电压;pH偏离8.0会让DNA部分带负电荷不足,迁移不一致。
- 解决:液面高出胶面2-3 mm正好。新配TAE用NaOH调pH到8.0,别用久置母液。
- 验证:pH计测工作液,8.0±0.1为合格。
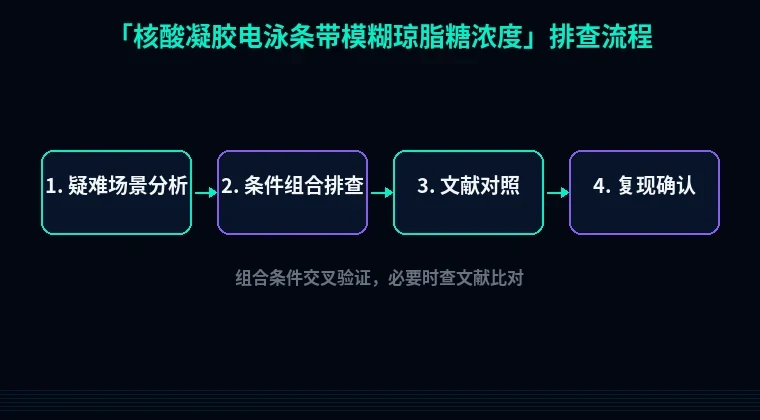
模块三:样品与染色
5. 上样缓冲液稀释过度
- 现象:样品在孔里就开始扩散,条带前无蓝色指示。
- 原理:6× Loading Buffer必须稀释到1×,其中的甘油/蔗糖让样品沉入孔底,染料指示迁移。稀释不足沉不下去,稀释过度则失去密度。
- 解决:样品与6× Buffer按5:1混合,总上样体积控制在10-20 μL。
- 验证:混合后样品呈均匀蓝色,移液器打孔时能看到沉入孔底。
6. 染色/脱色不当
- 现象:条带整体发虚,背景高。
- 原理:EB或GelRed染色时间不足,DNA结合量少;脱色过久则信号漂走。
- 解决:EB 0.5 μg/mL染15-30分钟,脱色用清水5-10分钟即可;GelRed类染料可直接加胶里,无需脱色。
- 验证:成像时背景应低、条带亮而锐,若整体发灰就是脱色不够。
第三步:进阶疑难,这些坑老手也会踩
情况一:样品含高盐或残留蛋白。 盐浓度>50 mM会扭曲电场,条带普遍上翘。现象是同一批样品有的正常有的糊。处理:用柱纯化或乙醇沉淀洗一遍,重溶于TE。
情况二:大片段(>10 kb)跑不开。 长片段在常规场强下会拉伸成"逗号"。改用0.5-0.7%低浓度胶、40 V跑4-6小时,或改脉冲场电泳。低浓度胶倒胶时可在胶槽里预铺一层支持膜防裂。
情况三:样品本身已降解。 条带呈抹布状、无主带。用新鲜样品跑,或加RNase A(终浓度20 μg/mL,37°C 30分钟)处理污染。若Marker也跟着糊,说明是胶/电泳问题,不是样品问题。
避坑总结与实操建议
三条核心结论:
1. 条带模糊先问浓度——琼脂糖浓度对不对,占八成问题。
2. 电压和缓冲液是隐形杀手——5 V/cm、1× 新配TAE,是保底配置。
3. 上样量宁少勿多——200-300 ng总DNA、10-20 μL体积,孔不超载,条带自然锐。
两个日常好习惯:
- 每次配胶记录浓度、倒胶温度、电压和时间,出问题一眼对号。
- 缓冲液容器贴使用次数标签,超过3次直接倒掉,别省这点试剂。
工欲善其事,工具先到位
浓度和电压调对了,条带基本就清晰了。但如果你还在为"设计引物总是二聚体""想跑大片段没合适胶"发愁,站内的引物设计工具能帮你把Tm、GC含量、二聚体一次算清;做原核表达的,密码子优化和蛋白可溶性优化工具也能省掉反复试错的力气。实验的功夫在手上,也在工具上——先用对工具,再上好胶。