来源:蛋白纯化内毒素去除亲和层析(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做过His标签蛋白纯化的人,多半被内毒素坑过。样品看着挺纯,SDS-PAGE一条带,一测LAL,几十上百EU/μg。细胞实验一做就激活炎症通路,动物实验打进去体温直接飙。问题往往不在层析本身,而在前后处理。这篇把从样品制备到洗脱后处理的整个链条拆开,按流程一步步排查,给你具体参数和验证方法。
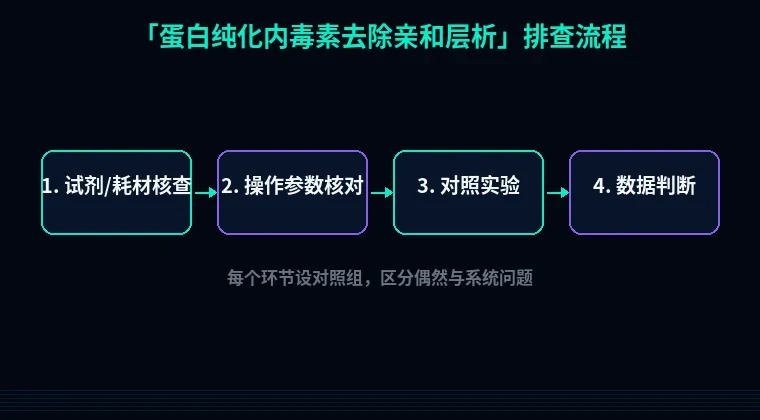
第一步:快速排查低级错误
1. 你的水不干净。 普通Milli-Q水的内毒素能到0.1-1 EU/mL,稀释一倍就进了样品。换成无内毒素水(LAL <0.005 EU/mL),玻璃器皿250°C干烤30分钟。
2. 枪头和离心管没认证。 普通耗材内毒素本底就高。用无热原认证的,别省这点钱。
3. LAL试剂盒本身出了问题。 稀释液污染、孵育温度不稳,都会假阳性。每批做阳性产品对照(PPC),回收率落在50%-200%才算数。
4. 收集管接错。 穿透峰和洗脱峰分不清,中段杂峰全收进来了。紫外峰和电导峰对着看,只收尖峰主体。
第二步:分维度系统排查
模块一:上样前的样品处理
现象:样品本身内毒素极高,层析柱怎么洗都带不下来。
原理:内毒素(脂多糖LPS)带强负电,会跟带正电的蛋白、以及带负电的核酸和膜碎片形成复合物。大肠杆菌裂解后,膜碎片就是内毒素的仓库。
解决步骤:
1. 高压匀浆或超声后,先加0.1% Triton X-100,4°C搅30分钟。
2. 10000×g离心30分钟,去掉不溶物。
3. 上样前过0.22μm滤膜,最好用低蛋白吸附的PES膜。
验证方法:取上样前样品测LAL,稀释到检测范围内。这一步的内毒素载量决定了后面能不能洗干净。
模块二:填料与结合条件
现象:用HisTrap纯化,内毒素除不掉,洗脱峰就是高。
原理:His标签蛋白与Ni-NTA结合时,内毒素也会非特异吸附到Ni柱上。高密度填料的内毒素载量更明显。
解决步骤:
1. 结合缓冲液里把NaCl提到500 mM,静电屏蔽拉起来,非特异吸附会掉不少。
2. 咪唑浓度从20 mM提到40 mM洗杂。别怕丢蛋白,先试小柱。
3. 还不行就换内毒素亲和树脂,比如多粘菌素B琼脂糖。多粘菌素B直接抓LPS的脂质A部分,专一性强。
4. 或者改用阴离子交换(Q Sepharose FF)。内毒素等电点约3.1,中性pH下带负电,此时让蛋白流穿,内毒素结合到柱上。
验证方法:分别测穿透液和洗脱液的LAL,看内毒素到底去了哪一相。
模块三:洗涤与洗脱配方
现象:杂蛋白和内毒素一起下来,分不开。
原理:内毒素与蛋白的结合靠疏水力和静电,单靠提高盐浓度不够。
解决步骤:
1. 洗涤液里加0.1% Triton X-114,4°C预冷后上柱,低温下形成胶束抓LPS。
2. 洗脱前用含0.5 M NaCl + 0.1% Triton X-100的缓冲液洗10个柱体积。
3. 洗脱时pH降到4.5-5.0,让蛋白先下来,内毒素留在柱上。前提是蛋白在这个pH能稳定。
4. 洗脱后立刻用1 M Tris-HCl pH 8.0中和,别让蛋白泡在酸性环境里。
验证方法:分段收集,每管测LAL。合格线看用途:细胞实验一般要求<0.1 EU/μg蛋白,注射级要更低。
模块四:洗脱后处理
现象:层析后内毒素还是超标2-5倍。
原理:残余小分子内毒素和游离LPS需要额外手段清。
解决步骤:
1. Triton X-114相分离:冰浴预冷样品,加1% Triton X-114,4°C混匀10分钟,37°C孵育15分钟,离心分相。
2. 上相是水相,内毒素跑到下相去。重复2-3次,每次都能降一个数量级。
3. 换Buffer到低盐,再过一次Q膜。
4. 或者用脱盐柱串联一个小多粘菌素B柱。
验证方法:相分离前后各取一份测LAL,算清除倍数。
模块五:柱子和系统的清洁
现象:空白过柱后,洗脱液本身就有内毒素。
原理:树脂老化、管路残留、保存液带菌。
解决步骤:
1. 用0.5 M NaOH洗柱2-3个柱体积,接触时间不少于30分钟。内毒素在强碱下水解。
2.