来源:流式细胞仪荧光信号漂移补偿矩阵(DNA Lab Space 实验教程)| 编译:DNA Lab Space
同一样本昨天跑还好好的,今天CD4-PE的MFI偏了15%,补偿矩阵重做一遍反而更糟,双阴性群被拉出一道假阳性尾巴——这种崩溃感做免疫分型的都懂。漂移和补偿是流式两大隐形杀手,一个让数据不可比,一个让弱阳性群体彻底消失。下面按"先看低级错误、再按流程拆模块、最后处理疑难"的路径,把常见原因、验证动作和修正参数一次讲清。
第一步:先别动补偿,回头查这4个低级错误
1. 上机前没跑QC微球:仪器基线电压已经漂了,你却以为样本出问题。开机后先跑CS&T或8-peak微球,看各通道CV<3%、MFI落在靶值±10%区间,超了就重调PMT。
2. 单染对照用的是弱表达细胞:阳性群只有几百个事件,补偿系数算出来是噪声。改用补偿微球(UltraComp eBeads),或挑阳性群占比>20%、MFI≥10⁴的样本。
3. 改了PMT电压却没重做补偿:电压一动,溢漏比例全变。任何增益调整后必须重跑单染、重建矩阵。
4. 抗体或串联染料反复冻融:PE-Cy7冻融3次以上就开始掉信号。分装成10 μL一支,-80°C存,用一次扔一支。
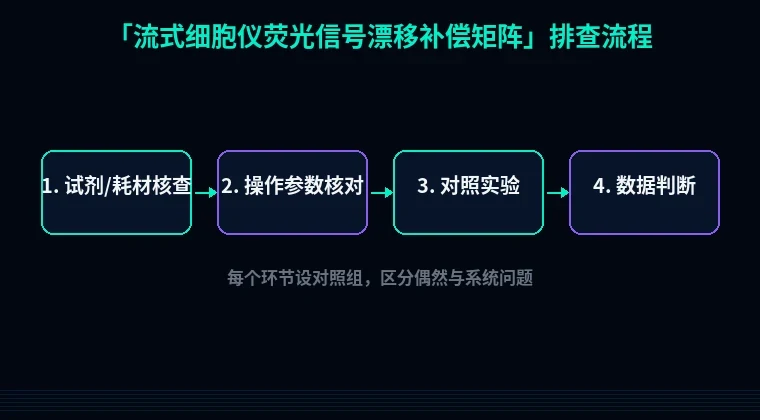
第二步:按实验流程分模块排查,每步都有验证动作
2.1 仪器侧:激光功率和光路是不是稳的
现象:所有通道的MFI整体下滑或上下跳,隔天重复样本CV超过10%。
原理:488 nm固体激光功率衰减、流动室堵塞、PMT温漂都会让绝对荧光强度变。补偿矩阵建立在"溢漏比例固定"的前提上,光源一抖,比例全错。
解决步骤:
1. 打开仪器QC界面,看488 nm激光功率是否在20 mW±5%范围内,偏离就报修。
2. 跑一次8-peak微球,记录每个峰的CV和MFI,和上周存档比对,偏差>10%说明光路或PMT异常。
3. 检查鞘液桶余量和管路气泡,气泡会让信号出现周期性尖峰。
4. 每天上样前跑2分钟ddH₂O冲洗,流速设medium(约60 μL/min)。
验证方法:连续跑3次QC微球,同一峰MFI的CV<2%才算稳。
2.2 对照侧:单染管制备的坑
现象:补偿做完后,双阴性群本该贴轴的,却被拉成斜的,甚至出现假双阳性。
原理:补偿系数=溢漏荧光/主荧光,如果单染管的阳性群太暗,分母太小,系数误差被放大,算出来的矩阵自然离谱。
解决步骤:
1. 每个荧光通道单独准备一管单染,阳性群gate内至少收5000个事件。
2. 用与实验样本同一种细胞和同样的染色缓冲液(PBS+2% FBS),避免基质差异。
3. 孵育条件统一:4°C避光30分钟,300×g离心5分钟,洗2次。
4. 上机时先跑未染管定阴性群,再跑单染管调PMT让阳性群落在10⁴–10⁵区间,不压轴、不贴地。
验证方法:把补偿矩阵应用到单染管,主通道外的溢漏信号应回落到阴性群水平,残留<2%。
2.3 样本侧:自发荧光和固定破膜在捣乱
现象:补偿矩阵明明算对了,某些样本还是补不干净,尤其巨噬细胞、肝细胞、凋亡细胞。
原理:细胞自发荧光(AF)在FITC和PE通道最强,且不同处理组AF强度不一样,等于给每个样本加了一个可变的背景源。固定破膜还会破坏部分荧光蛋白,比如PE对甲醛敏感,破膜后信号掉30%。
解决步骤:
1. 设未染管,测每个样本的自发荧光基线,AF高的样本单独建矩阵。
2. 固定用1%多聚甲醛4°C 15分钟,或改用BFA(品牌推荐)、甲醇-free的破膜剂。
3. 加Fc block(如Human TruStain FcX,5 μL/10⁶细胞,室温10分钟)降低非特异结合。
4. 弱表达标志物换到NIR通道(如APC-Cy7、BV785),避开AF高发区。
验证方法:未染管在各通道的中位荧光强度应<10²;若某通道>10³,先处理AF再谈补偿。
2.4 数据侧:补偿算法和Spillover spreading
现象:补偿后弱阳性群体被"摊平",分群边界模糊。
原理:补偿只能纠正溢漏的均值,不能消除溢漏带来的方差扩散(spillover spreading)。溢漏越大,接收通道的阴性群越"胖",弱阳性就淹没了。
解决步骤:
1. 在软件里查看Spillover Spreading Matrix(SSM),溢漏>50%的通道对优先换染料。
2. 顺序补偿:先补溢漏大的一对,再看剩余通道。
3. 用单染管+未染管组合验证,不要只靠自动算法一键生成。
4. 采集时每个样本收够10000个目标事件,事件太少矩阵不稳定。
验证方法:补偿后双阴性群应落在10¹以下,且呈圆形而非斜长条。
第三步:进阶疑难问题,老手也会翻车
串联染料批间漂移:PE-Cy7、APC-Cy7的Cy7会脱落,同一抗体不同批次溢漏比例不同。解决方案:每次实验当天做单染,别沿用上周矩阵;换批号时重测SSM。
固定破膜后补偿失效:甲醛固定后PE、PerCP信号下降,BFA更适合胞内染色。做法是固定后再做一组单染,专门用于胞内实验的矩阵。
高AF样本的假阳性:巨噬细胞在FITC通道AF可达10³,弱阳性根本压不住。换到APC或BV650通道,或做AF扣除对照。
避坑总结+实操建议
三条核心结论:
1. 仪器不稳,补偿白做。每天QC微球是底线,不是可选项。
2. 单染对照的阳性群强度决定矩阵质量,弱阳性群做补偿=制造误差。
3. 固定、破膜、换批号、调电压,任何一步变了都要重做补偿。
两条日常好习惯:
- 建立仪器日志,记录每次QC的MFI、CV、激光功率,出现漂移能追到哪天开始。
- 抗体分装冷冻,单染管当天配当天用,别留到第二天。
流式实验经常要自己构建荧光融合蛋白来验证表达。设计带GFP、mCherry标签的载体时,[引物设计](/primer-design)能帮你把读框和酶切位点一次对好;如果荧光蛋白在大肠杆菌里老是包涵体,[密码子优化](/codon-optimization)和[蛋白可溶性优化](/protein-solubility)两个工具配合用,可溶表达上去了,流式阳性群自然更干净。