来源:基因编辑脱靶检测全基因组测序(DNA Lab Space 实验教程)| 编译:DNA Lab Space
CRISPR编完,全基因组测序跑完,打开变异列表一看——三千多个位点。哪些是真脱靶?哪些是建库、比对、背景突变凑出来的垃圾?别急着写结论。这篇教程按样本准备、建库测序、生信分析、结果验证四个环节,把WGS脱靶检测翻车的常见原因一条条拆开,给你能直接上手的判断标准和排查路径。
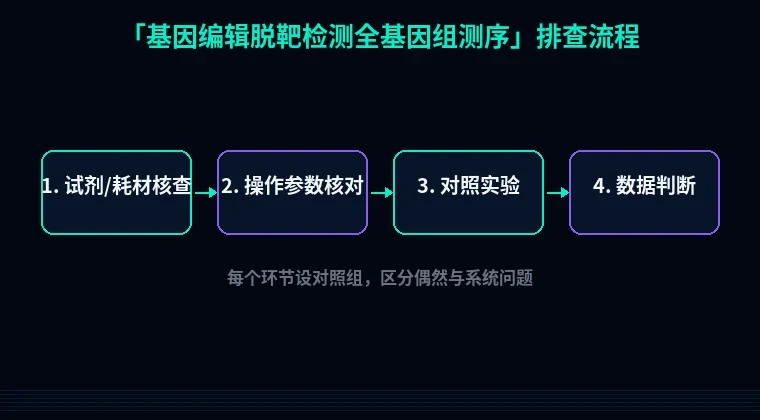
第一步:先排除这几个低级错误
1. gDNA降解或RNA污染。A260/A280低于1.7,或者跑胶看见200 bp涂抹带,后面什么分析都白搭。重新抽提,Qubit定量,0.8%琼脂糖胶确认主带大于20 kb。
2. 建库投入量不够。只投50 ng gDNA,文库复杂度低,重复率直接飙到40%。WGS建库至少投500 ng到1 μg,Covaris打断到350 bp主峰。
3. 忘了设对照。只测编辑样本,测出一堆变异说不清来源。必须配同源未编辑细胞或Cas9-only对照,同批次建库、同批次测序。
4. PCR循环数过高。扩增12个循环以上,duplicate rate爆炸,真脱靶信号被淹没。控制在6到8个循环。
第二步:分维度系统排查
模块一:样本与建库
1. 覆盖度不均匀,目标区域深度只有10×
现象:预测脱靶位点平均覆盖60×,但某些位点只有8到15×,变异检出置信度极低。
原理:GC含量极端区域(低于30%或高于65%)在建库和PCR时扩增效率差,加上重复序列竞争比对,导致深度塌陷。
解决步骤:用Picard CollectHsMetrics统计目标区覆盖;对GC偏差区域补做靶向捕获,把局部深度提到200×以上;建库时加入5%到10% PhiX平衡碱基多样性。
验证方法:重新统计覆盖均一性,目标区大于30×的比例应超过95%,平均深度100×以上。
2. duplicate rate超过30%,有效深度打折
现象:MarkDuplicates报告重复率35%,名义深度100×,实际只有65×。
原理:文库复杂度不足,PCR把同一条原始片段反复扩增,测出来的是同一个模板的拷贝,不是独立证据。
解决步骤:降低PCR循环到6到8;起始gDNA增加到1 μg;旧样本换新批次。必要时加dual index UMI标记。
验证方法:重复率降到15%以下,unique coverage才算达标。
3. 比对率低,reads有一半没贴上
现象:BWA-MEM比对率只有82%,大量reads落在多重比对区。
原理:测序质量差、接头残留,或者参考基因组版本不对——GRCh37和GRCh38混用是常见事故。
解决步骤:先跑FastQC和fastp去接头,Q30要求大于85%;确认参考基因组版本一致;把BWA-MEM换成BWA-MEM2或minimap2,加-K参数提高敏感度。
验证方法:比对率回到98%以上(人类),unique mapping rate超过90%。
模块二:变异检出与过滤
4. 假阳性爆表,几千个SNP但多数是背景
现象:GATK HaplotypeCaller输出3000多个变异,其中2000个在两个样本里都有。
原理:这些不是编辑产生的,是细胞系天然突变、测序错误和比对错误的叠加。不做对照减法,全都算到CRISPR头上。
解决步骤:用MuTect2或VarScan2做配对样本分析,只保留对照中不存在的变异;VAF阈值卡在5%到10%;过滤低复杂度区和segmental duplication区的calls。
验证方法:变异数应该降到几十到几百的量级;再用IGV手工看几个位点的比对情况。
5. indel漏检,明明有缺失却报不出来
现象:已知脱靶位点有2到5 bp缺失,标准流程没有报出。
原理:短读长比对时indel附近的reads容易soft-clip或被错配,HaplotypeCaller在低深度区灵敏度掉得快。
解决步骤:改用Delly或Manta做SV和indel检测;局部区域用CRISPResso2或amplicon深度测序确认;最小深度阈值下调到10×,但保留VAF不低于10%。
验证方法:对候选位点做Sanger或靶向amplicon测序,看实际indel比例。
模块三:结果验证
6. 找到的候选位点无法重复
现象:第一次WGS报了80个候选,第二次重做只剩20个重合。
原理:低VAF(低于5%)的变异受抽样波动影响大,加上细胞传代过程中克隆漂移。
解决步骤:同一批细胞做三个生物学重复,只保留至少两个重复都检出的位点;用GUIDE-seq或CIRCLE-seq做正交验证;锁定位点后做靶向深度测序,深度1000×以上。
验证方法:正交方法检出率超过70%的位点