来源:蛋白聚集粒度分析动态光散射(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑了48小时表达纯化,兴冲冲上机测DLS,结果z-average 480 nm、PDI 0.62,还拖一条2000 nm的尾巴。你第一反应是"蛋白废了"。先别急着扔样品——动态光散射对灰尘、气泡、多重散射极其敏感,而且强度加权信号跟粒径的六次方挂钩,一丁点聚体就能把整个结果带偏。真正的聚集可能只有0.5%,剩下的锅在缓冲液和参数设置上。这篇按"低级错误→分维度系统排查→进阶疑难"三层走,把蛋白聚集粒度分析的坑一次讲透。
第一步:先花5分钟排掉低级错误
新手90%的"聚集"其实死在这四件事上,成本极低,先排。
1. 缓冲液没过滤。0.22 µm滤膜都懒得过,缓冲液里全是颗粒,你测到的1000 nm峰就是灰尘。解决:所有缓冲液用0.02 µm Anotop或0.22 µm PES过一遍,现配现用。
2. 样品没离心。上机前直接取样,大聚体和杂质全进去了。解决:12000 g、4°C离心10分钟,小心取上清,别碰底部。
3. 比色皿有气泡或划痕。轻弹两下就上机,读数飘得离谱。解决:沿壁缓慢加样,静置2分钟消泡;用一次性塑料皿前先照光看有没有划痕,石英皿清洗后吹干。
4. 浓度离谱或单位搞错。0.5 mg/mL写成5 mg/mL,多重散射直接把粒径算大。解决:测A280定浓度,目标0.1–1 mg/mL,常规0.5 mg/mL起步。
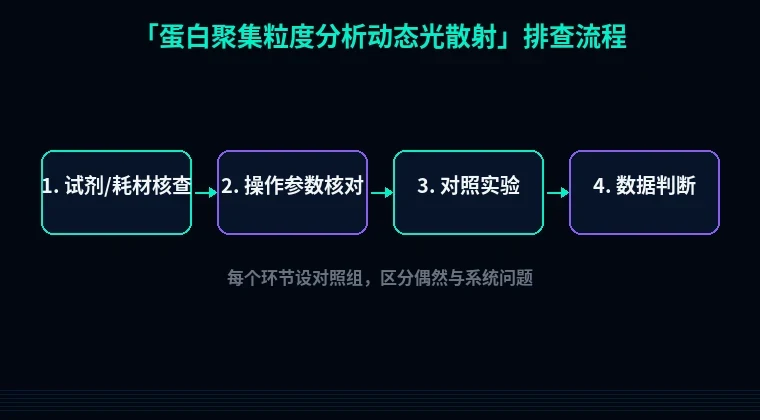
第二步:分维度系统排查,八个高频原因逐条拆
低级错误排完还不对,就要按实验流程走一遍。下面每条都给你现象、原理、解决、验证四件套。
模块一:样品前处理
1. 浓度过高导致多重散射
- 现象:z-average随稀释倍数明显变化,越稀粒径越小。
- 原理:光子被多个颗粒连续散射,仪器把光程算长,粒径被高估。
- 解决:梯度稀释到0.1、0.25、0.5、1.0 mg/mL各测一次,看z-average是否收敛。收敛的浓度才可信。
- 验证:count rate控制在200–500 kcps,衰减器落在6–9档,说明信号在合理区间。
2. 疏水吸附和管壁损耗
- 现象:同一样品隔夜复测,主峰从12 nm涨到40 nm,还多一个肩峰。
- 原理:蛋白吸附在比色皿和管壁上变性,脱落后形成聚体。
- 解决:缓冲液加0.05% Tween-20或0.01% Triton X-100,低吸附EP管分装,避免反复吹打。
- 验证:做一组不加表面活性剂的对照,如果加了之后主峰干净,问题就坐实了。
模块二:缓冲体系条件
3. pH接近等电点
- 现象:换缓冲液后粒径突然翻倍,PDI飙到0.4以上。
- 原理:pH≈pI时净电荷接近零,静电排斥消失,范德华力主导,蛋白自发聚。
- 解决:先算理论pI,把pH拉开至少1.5个单位。常用20 mM HEPES pH 7.4或20 mM Tris pH 8.0配150 mM NaCl。
- 验证:同一蛋白在pH 6.0、7.4、8.5三个点各测一次,粒径-pH曲线会告诉你答案。
4. 盐浓度和还原剂缺失
- 现象:带游离半胱氨酸的蛋白越放越浑,DLS出现几百纳米的峰。
- 原理:低盐下静电屏蔽不足,二硫键在空气中氧化交联。
- 解决:150 mM NaCl打底;含Cys的蛋白补1 mM DTT或0.5 mM TCEP,全程4°C操作。
- 验证:加还原剂前后各测一次,聚体峰消失就是氧化问题。
模块三:仪器参数与测量条件
5. 温度没平衡就采集
- 现象:连续三次测量粒径单调下降。
- 原理:样品池和温控没到稳态,黏度还在变,Stokes-Einstein公式里的η是错的。
- 解决:设定25°C,先平衡120秒再采集;黏度按0.8872 cP、折射率按1.45填(水相缓冲液)。
- 验证:间隔2分钟连测三次,z-average差异<5%说明已平衡。
6. 采集次数太少
- 现象:PDI在0.1和0.35之间随机跳。
- 原理:单次采集的统计噪声大,尤其是低浓度样品。
- 解决:每次10–15 runs,重复3次取平均,报告里写清是哪个值。
- 验证:看三次重复的PDI标准差,>0.05就加次数。
模块四:数据解析
7. 只看强度加权结果
- 现象:强度加权显示450 nm主峰,老板以为全聚了。
- 原理:强度正比于粒径六次方,一个100 nm聚体顶百万个10 nm单体。
- 解决:切到体积加权和数量加权看,往往能看到12 nm单体占90%以上。
- 验证:三个加权结果并排截图,写进报告。
8. 忽视多分散体系的适用边界
- 现象:PDI 0.5还硬报z-average。
- 原理:PDI>0.3时z-average已无物理意义,多峰分布必须用分布图说话。
- 解决:PDI<0.15报z-average;0.15–0.3谨慎;>0.3只报峰位和峰面积占比。
- 验证:用DLS配套的CONTIN或NNLS算法看分布曲线是否平滑。
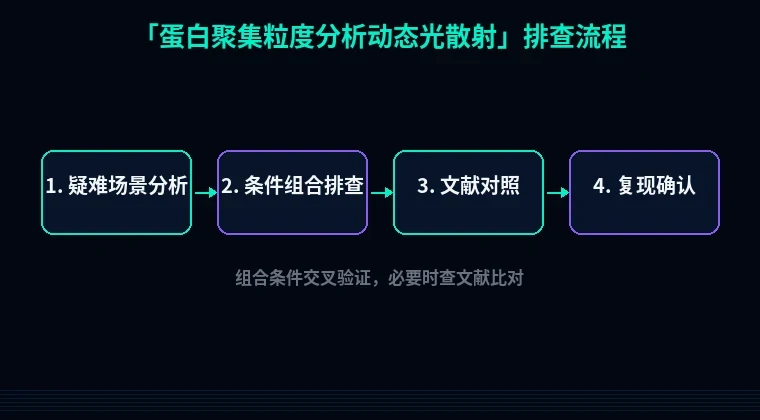
第三步:进阶疑难,老手也会卡的三件事
1. DLS说聚集、SEC说单体,信谁?
别急着下结论。DLS强度加权对微量大颗粒极度敏感——0.1%的100 nm聚体就能贡献近一半散射强度。跑一次SEC-MALS交叉验证,如果SEC主峰对应理论分子量且Mw/Mn<1.05,那"聚集"多半是DLS的加权放大。反过来,SEC柱上非共价聚体会被稀释解离,DLS才是真实溶液状态。两个方法一起看。
2. 粒径随浓度单调变化,是自缔合还是非特异效应?
做浓度梯度:0.1、0.25、0.5、1.0、2.0 mg/mL,每个点平衡120秒测三次。如果粒径随浓度升高平滑增大、稀释后回落,是快速可逆的自缔合;如果稀释也不回落,说明是不可逆聚集。前者可能是有功能的寡聚态,后者才是样品坏了。别忘了同时看散射强度是否线性——非线性就说明有多重散射干扰,稀释后再判。
3. 高浓度制剂(>50 mg/mL)测不了怎么办?
多重散射和黏度升高会让常规173°背散射失真。三个方案:一是稀释到0.5 mg/mL测,但要注明稀释可能解离弱聚体;二是改用前向散射角或背散射173°配合短光程池(如3 µL石英池);三是上Taylor dispersion analysis或微流控DLS,直接在原浓度下测。高浓度样品建议固定一个方法做批次间比较,绝对值参考意义有限。
避坑总结与实操建议
三条核心结论:
- 缓冲液和样品必须先过滤+离心,这两步省下来的时间,会在后面用十倍的返工还回去。
- 浓度一定要做梯度,z-average收敛的那个浓度才是你的工作浓度,别拿单一浓度下结论。
- 报数据必须写清加权方式、浓度、温度、缓冲液组成,PDI>0.3时别报z-average。
两个日常好习惯:
- 每次实验同步跑一个已知粒径标准品(如20 nm或100 nm聚苯乙烯微球),确认仪器状态没漂。
- 样品分装成单次用量,-80°C保存,避免反复冻融——冻融一次,聚体峰就多一个。
接下来该动手了。设计表达构建体时,先用密码子优化工具把稀有密码子换掉,能显著降低翻译过程中的错误折叠率;表达出来的蛋白如果老是跑进包涵体,用蛋白可溶性优化工具过一遍序列,看看哪些疏水斑块可以突变掉。至于引物,直接甩给引物设计工具,Tm、GC含量、二聚体一次算清。把这三步做完再上DLS,你会发现主峰干净得多。