来源:质粒提取酶切位点甲基化干扰(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你提完质粒,跑胶一看浓度不错,260/280也漂亮,结果酶切一晚上,电泳图上要么是原质粒一条带纹丝不动,要么是弥散成一片拖尾。这种“看着挺好、一切就废”的情况,八成就栽在甲基化上。质粒提取酶切位点被甲基化修饰,酶根本切不动,或者切出星号活性把DNA啃成碎片。这篇教程从低级错误到进阶疑难,帮你把甲基化干扰这条线索彻底捋清楚。
第一步:先别怀疑甲基化,快速排查4个低级错误
新手一遇到切不开就往甲基化上想,其实大概率是更蠢的问题。
1. 酶切体系里没加够酶或缓冲液用错。10 μL体系只加0.2 μL酶,或者10× Buffer稀释成0.5×,酶活性直接掉到地板。解决:50 μL体系加1-2 μL酶(10-20 U),缓冲液严格按说明书配成1×。
2. 质粒浓度估高了,实际加进去的DNA太少。Nanodrop读数虚高,琼脂糖胶上根本看不到带。解决:跑1%胶确认,酶切加500 ng-1 μg质粒,别只看仪器数字。
3. 孵育温度和时间不对。有些酶最适37°C,有些是30°C或55°C,你一律37°C过夜,热稳定差的酶早失活了。解决:查酶说明书,37°C孵育1-2小时足够,别动不动过夜。
4. 乙醇残留抑制酶活。最后一步75%乙醇洗涤后没晾干,残留乙醇直接把酶干趴。解决:室温开盖晾5-10分钟,或者真空离心2分钟。
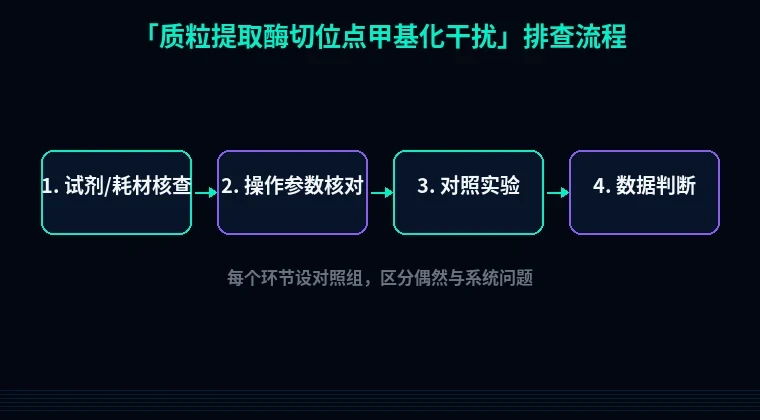
低级错误排完还是切不开,才轮到甲基化登场。
第二步:分维度系统排查甲基化干扰
1. 先判断是不是甲基化问题
现象:同一管质粒,用A酶切不动,换B酶能切开;或者从大肠杆菌提的质粒切不开,从dam⁻/dcm⁻菌株提的能切开。
原理:大肠杆菌的Dam甲基化酶在GATC序列的A上加甲基,Dcm甲基化酶在CCWGG的第二个C上加甲基。很多限制酶对甲基化敏感,位点被修饰就识别不了。比如ClaI的ATCGAT位点,如果重叠GATC被Dam甲基化,直接切不动。XbaI的TCTAGA如果前面有GATC,也完蛋。
解决步骤:
- 查你用的酶对Dam/Dcm甲基化是否敏感。NEB官网每个酶都有“甲基化敏感度”表格,直接看。
- 如果敏感,换用dam⁻/dcm⁻菌株(如JM110、GM2163、INV110)重新转化提质粒。
- 或者换一个同尾酶或不同位点的酶,绕开甲基化区域。
验证方法:把同一批质粒分别转化到DH5α(dam⁺dcm⁺)和JM110(dam⁻dcm⁻),各提3 mL菌液,同时酶切跑胶对比。如果JM110来的能切开,实锤甲基化。
2. 提取流程中的甲基化“帮凶”
现象:换菌株也切不开,或者只有部分批次出问题。
原理:菌液培养时间过长,或者用高拷贝质粒在富营养培养基里养到饱和,dam甲基化酶表达量飙升,位点被过度修饰。另外,某些提取试剂盒的裂解液如果pH不对,可能富集了甲基化修饰的质粒亚群。
解决步骤:
- 菌液培养别超过16小时。过夜培养控制在12-14小时,OD600到2-3就收。
- 用低拷贝质粒时,培养体积加到100 mL,但时间别超过16小时。
- 裂解时间严格按说明书,别为了产量多裂解5分钟,那会释放基因组DNA和甲基化酶。
验证方法:同一菌株,12小时和18小时各提一次,酶切对比。18小时那管大概率切不开或部分切不开。
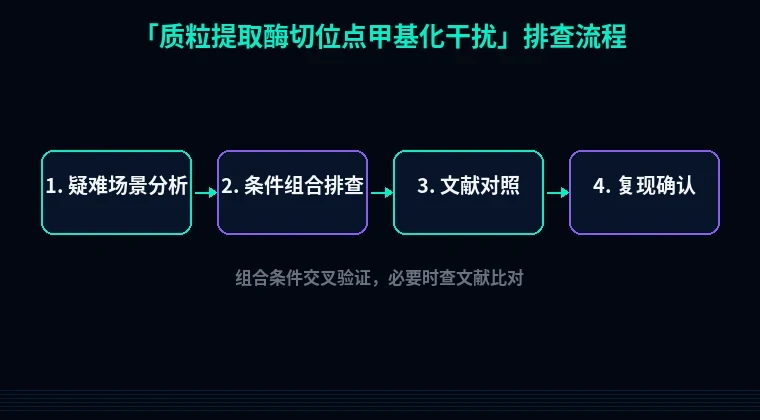
3. 酶切体系里的甲基化“假象”
现象:加了酶切不动,但胶上能看到质粒条带比预期大。
原理:有些酶切缓冲液里含S-腺苷甲硫氨酸(SAM),这是甲基化酶的辅因子。如果你的质粒提取物里残留了Dam甲基化酶,在酶切体系里它还能继续甲基化DNA,把新位点修饰掉。这种情况在粗提质粒里特别常见。
解决步骤:
- 质粒提取最后用硅胶柱纯化,别用粗提上清直接酶切。
- 酶切前加RNase A处理,37°C 10分钟,去掉RNA干扰。
- 换用不含SAM的缓冲液,比如NEB的rCutSmart。
验证方法:取一半质粒先65°C热失活10分钟(灭活残留甲基化酶),再加限制酶切。热失活后能切开,说明是残留酶在作妖。
4. 位点重叠导致的甲基化敏感
现象:单酶切能切开,双酶切切不开;或者反过来。
原理:两个酶切位点重叠时,一个位点的甲基化会影响另一个酶的识别。比如pUC19的多克隆位点里,SmaI的CCCGGG和XmaI的CCCGGG是同位点,但甲基化敏感度不同。Dcm甲基化CCWGG,如果SmaI位点附近有CCAGG,SmaI就废了,但XmaI可能还能切。
解决步骤:
- 用SnapGene或NEBcutter查你的质粒,看酶切位点是否重叠CCWGG或GATC。
- 重叠就换酶。SmaI切不开换XmaI,ClaI切不开换AccI或TaqI。
- 双酶切时先加对甲基化不敏感的酶,37°C切1小时,再加第二个酶。
验证方法:单酶切和双酶切分别跑胶。单酶切能切开、双酶切切不开,基本就是位点重叠加甲基化。
第三步:进阶疑难问题
1. 甲基化导致星号活性
某些酶在甲基化位点上结合但不切割,反而激活星号活性,在非特异位点乱切。现象是胶上出现很多小片段,像被啃过。解决:降低酶量到0.5 μL,加BSA到100 μg/mL,缩短孵育时间到30分钟。别贪多。
2. 去甲基化处理后的再甲基化
你用JM110提了质粒,转化回DH5α扩增,结果又切不开了。因为DH5α的dam⁺又把位点甲基化了。解决:去甲基化质粒直接用,别在dam⁺菌里再扩增。如果要大量制备,用JM110扩大培养。
3. PCR产物酶切也受甲基化影响
PCR模板如果是甲基化质粒,扩出来的产物也带甲基化。解决:模板换用JM110提的质粒,或者用全合成基因。PCR产物胶回收后酶切,别直接拿甲基化模板PCR产物去切。
避坑总结+实操建议
三条核心结论:
- 酶切失败先查酶量、缓冲液、温度,别一上来就赖甲基化。
- 甲基化问题查NEB甲基化敏感度表,换dam⁻/dcm⁻菌株是终极方案。
- 位点重叠甲基化,换同尾酶或调整酶切顺序。
两条日常好习惯:
- 菌液培养严格12-14小时,OD600控制在2-3,别过夜贪产量。
- 每批新质粒先做小量酶切验证,确认切得开再放大。
工具推荐
酶切位点老是踩甲基化坑?用SnapGene或NEBcutter先扫一遍质粒序列,把GATC和CCWGG标出来,避开重叠区。做克隆设计时,用咱们网站的引物设计工具自动规避甲基化敏感位点,还能一键生成去甲基化菌株的转化方案。需要表达蛋白的话,密码子优化工具和蛋白可溶性优化工具也能帮你从源头绕开甲基化雷区。别等酶切废了再回头找原因,设计阶段就把它掐掉。