来源:质粒定点突变成功率低DpnI消化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做定点突变,PCR跑完,DpnI消化,转化,第二天板子上长了几十个克隆。你满心欢喜挑几个测序,结果全是野生型模板。气不气?DpnI消化不彻底是头号嫌疑。但别急着怪DpnI,模板量、引物设计、感受态状态都可能掺和一脚。本文按实验流程拆成7步,从低级错误到进阶坑,一次说清。
第一步:快速排查低级错误
先看这几个新手最常翻车的地方。每个都一句话加解决。
1. 忘了加DpnI?加完PCR产物直接转化?回去看记录。DpnI通常加1-2μL(20U/μL),别省。
2. DpnI缓冲液用错。DpnI要用CutSmart或NEBuffer 2.1,不能用Taq酶缓冲液。换缓冲液,37°C孵育。
3. 消化时间太短。37°C只放15分钟?至少1小时,推荐2小时,过夜也行。
4. 模板质粒加太多。超过100ng?DpnI切不过来。控制在10-50ng,最好20ng。
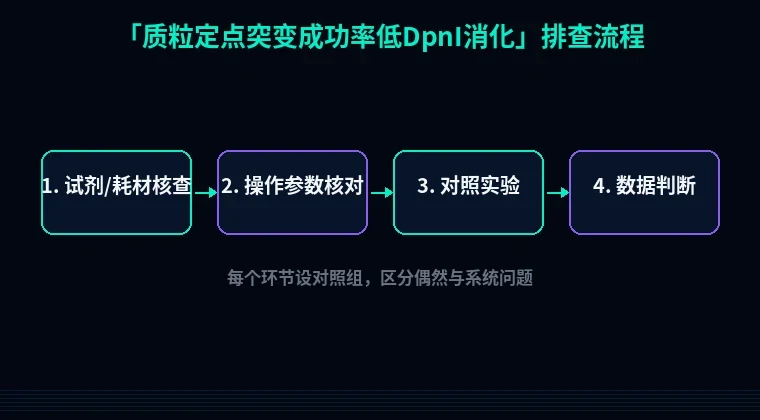
第二步:分维度系统排查
按实验流程一个模块一个模块过。每个原因给你现象、原理、解决和验证。
1. 引物设计。现象:PCR没产物,或者产物很弱。原理:突变引物要互补配对,突变位点居中,两侧各10-15bp同源臂。引物太长(>45bp)容易错配,太短(<25bp)Tm不够。解决:用在线工具算Tm,保证Tm≥78°C,GC含量40%-60%。验证:跑2%琼脂糖凝胶,看目的条带是否单一。
2. PCR扩增。现象:产物弥散,有非特异带。原理:循环数太多(>30)会积累错误,模板量太高会拖尾。解决:循环数降到18-22,退火温度用梯度PCR摸一下。模板稀释到1-10ng。验证:取5μL跑胶,主带清晰即可。
3. DpnI消化(核心)。现象:转化后克隆多,测序全是野生型。原理:DpnI只切dam甲基化的DNA。模板质粒从常规大肠杆菌(dam+)提取,被甲基化。PCR产物没有甲基化。如果DpnI没切干净,模板残留,转化后长出来的就是原质粒。解决:PCR结束后,直接加1-2μL DpnI,加对应缓冲液,37°C孵育2-3小时。模板量控制在20ng以下。DpnI不要反复冻融,分装保存。验证:消化后取5μL跑胶,模板带应该消失。或者设一个不加引物的PCR对照,同样消化转化,看有没有克隆。
4. 转化。现象:板上克隆很少,或者没有。原理:感受态效率低,DNA量太多会抑制。解决:用高效感受态(>10^8 cfu/μg),加1-5μL消化产物,冰上30分钟,42°C热激45秒,立即冰浴2分钟。验证:同时转化1ng标准质粒,看效率。
5. 对照设置。现象:不知道问题出在哪。原理:没有对照就是盲猜。解决:设阴性对照(不加引物,只加模板和DpnI),阳性对照(已知突变质粒)。验证:阴性对照板应该没有或极少克隆。
6. 平板抗生素。现象:克隆长得乱七八糟。原理:抗生素浓度不对,或者平板过期。解决:氨苄青霉素用100μg/mL,卡那用50μg/mL。验证:涂布感受态不加质粒,应该不长。
7. 培养时间。现象:卫星菌落。原理:氨苄平板培养超过16小时,抗性降解。解决:37°C培养14-16小时,别过夜。验证:看菌落大小均匀。
第三步:进阶疑难问题
这几个坑老手也常踩。
- DpnI消化后模板还在?可能模板质粒来自dam-菌株(如JM110),DpnI切不动。解决:换用dam+菌株(DH5α、TOP10)重新提取模板。或者用BstXI等酶切验证。
- 多突变位点?一次改两个以上,引物长,PCR效率低,DpnI消化后背景高。解决:增加DpnI到2μL,消化过夜。或者胶回收PCR产物,去掉模板。
- 甲基化保护?有些质粒本身有甲基化修饰,DpnI识别位点被遮挡。解决:换用DpnI替代品,或者用PCR产物直接转化,不依赖DpnI。但后者假阳性高。
避坑总结+实操建议
3条核心结论:第一,模板量别超50ng,DpnI加1-2μL,37°C至少2小时。第二,引物设计是根,Tm≥78°C,突变居中。第三,必设阴性对照,消化前后跑胶。2条日常好习惯:DpnI分装成小管,避免反复冻融;每次做突变前,用工具检查引物二级结构和二聚体。
不想手动算Tm?我们站内的定点突变引物设计工具,输入序列自动给出突变引物和Tm。