来源:Gateway克隆效率低LR反应(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做过Gateway的人大概都遇到这种场面:BP反应顺顺利利,Entry clone测序全对,结果LR反应做完转化,平板上就长三五个克隆,还不一定是你要的。挑出来摇菌提完质粒一跑胶,发现是空载或者大小不对。时间全浪费在重新做反应上。这篇教程按操作顺序把LR效率低的坑挨个说清,从试剂加量到感受态细胞,每一步都给你判断方法、验证手段和具体参数。
第一步:先看这几个低级错误,一半的问题出在这里
1. Entry clone或Destination vector浓度是估的。 别拿Nanodrop的读数直接用,A260/280低于1.8说明有蛋白或酚残留,会抑制LR Clonase。跑个1%琼脂糖凝胶,跟Marker比亮度定量,再用TE buffer(10 mM Tris-HCl, 1 mM EDTA, pH 8.0)稀释到100 ng/µL。
2. 摩尔比随手1:1加,其实差好几倍。 LR反应要的是Entry和Destination的摩尔数接近1:1,但两者质粒大小差很多时,等体积加就错了。按公式算:ng = (摩尔数 × 碱基数 × 650) / 10⁶。标准反应里Entry用50-100 ng,Destination用150 ng,按实际浓度换算体积。
3. LR Clonase反复冻融。 这个酶冻融三五次活性断崖式下跌。拿到手就分装成10 µL一管,-80°C存,用的时候冰上化,用完直接扔不再冻。
4. 反应体系里有高浓度盐或EDTA。 质粒如果是从含高盐洗脱液里来的,或者TE里EDTA加到了5 mM,Clonase直接罢工。质粒用无核酸酶水或TE pH 8.0稀释,EDTA别超过1 mM。
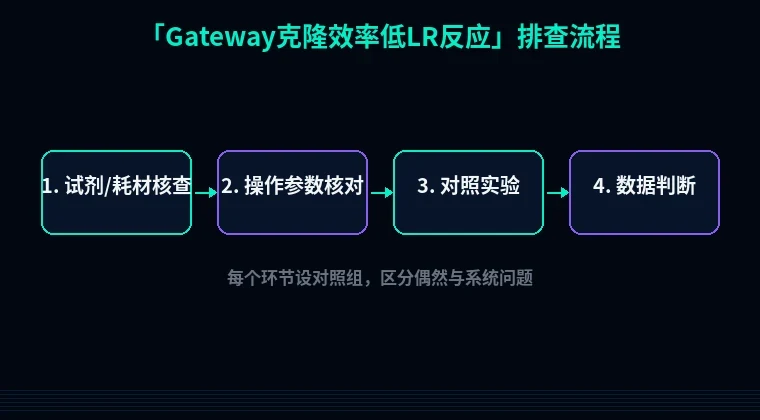
第二步:按反应流程分模块系统排查
1. 反应体系配制阶段
现象:所有样品一起失败,包括你以前做成功过的对照。
原理:LR Clonase是λ整合酶和整合宿主因子的混合物,对离子强度和pH敏感,最适pH 7.5-8.0。
解决步骤:
- 配20 µL体系:Entry 50-100 ng,Destination 150 ng,补TE pH 8.0到16 µL,加4 µL LR Clonase II,吹打混匀,别涡旋。
- 加酶前把体系先混好,最后加Clonase,加完轻弹管壁。
验证方法:同时设一个阳性对照——用试剂盒自带的pENTR和pDEST做平行反应,对照也失败就是酶或buffer的问题。
2. 孵育阶段
现象:阳性对照正常,你的样品克隆少。
原理:25°C是LR Clonase最适温度,30分钟到1小时是标准,但大片段或低丰度底物需要更久。
解决步骤:
- 常规反应:25°C孵育1小时。目的片段大于5 kb,或者Entry浓度低,直接过夜孵育,效率能翻几倍。
- 别用37°C,酶会失活;别放冰上,反应几乎不走。
- PCR仪设25°C保温,盖温设30°C防止冷凝。
验证方法:孵育结束后取2 µL跑胶看不到变化是正常的,LR产物和底物大小接近,只能靠转化验证。
3. Proteinase K处理
现象:转化后菌落数少,且背景克隆多。
原理:Clonase蛋白会结合DNA,不消化掉会降低转化效率,还会带来假阳性。
解决步骤:
- 反应完加1 µL Proteinase K(2 µg/µL),37°C孵育10分钟。
- 时间别超15分钟,太长会把DNA啃出缺口。
- 消化完可以直接转化,也可以-20°C存着第二天用。
验证方法:做过消化和没做过消化的各转化一次,菌落数应该差2-5倍。
4. 转化阶段
现象:蛋白消化的步骤没问题,平板还是稀稀拉拉。
原理:LR产物是环状质粒,靠热激进感受态,感受态效率直接决定结果。
解决步骤:
- 取2-5 µL反应液加到50 µL DH5α感受态里,冰上30分钟。
- 42°C热激45秒,立刻冰上2分钟。
- 加500 µL SOC,37°C复苏1小时。复苏时间别省,抗性基因表达需要时间。
- 涂100-200 µL到含相应抗生素的平板。Destination是卡那抗性(50 µg/mL),Entry常是氨苄(100 µg/mL),别搞混。
验证方法:用已知效率的pUC19转化同批感受态,效率低于10⁷ cfu/µg就换感受态。
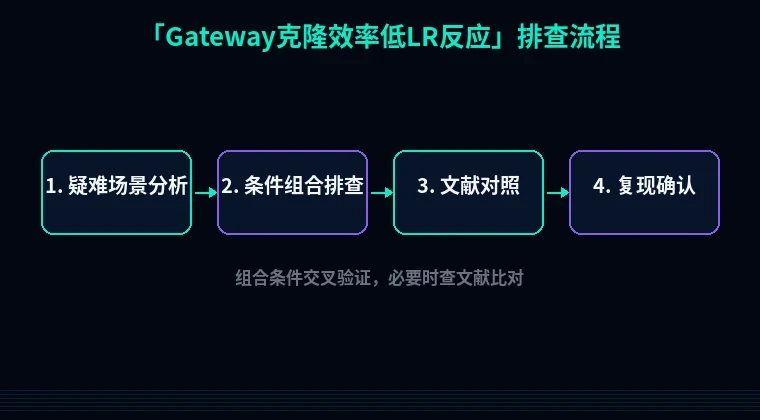
5. 筛选与克隆鉴定
现象:平板长了一些克隆,但挑出来大部分是空的或者大小不对。
原理:LR反应中ccdB基因被置换掉,理论上只有重组成功的克隆能活。但ccdB会突变逃逸,长出来的小克隆往往是逃逸子。
解决步骤:
- 挑克隆时优先选中等偏大的,长得快的大克隆常是目的质粒。
- 挑4-8个克隆摇菌,用attB1/attB2通用引物做菌液PCR,或者提完质粒做酶切。
- 别只挑1个克隆测序,LR产物偶尔会有att位点重排导致小片段缺失。
验证方法:菌液PCR产物跑胶看大小,同时在LB里加卡那50 µg/mL,真重组子抗卡那。
第三步:进阶疑难情况
情况一:ccdB抗性逃逸克隆铺满平板。
背景全是小克隆,几百个,但都是空载。原因多为Destination vector保存太久或反复冻融,ccdB基因突变了。解决方案:重新划线纯化Destination,挑单克隆重新提DNA;或者换用ccdB死基因版本(ccdB survival)的载体。
情况二:大片段(>8 kb)重组效率极低。
长片段的att位点空间位阻大。做法是延长孵育到过夜,同时把Entry的摩尔比提到Destination的2倍,转化时全部20 µL反应液都涂板,别只涂一部分。
情况三:Multisite Gateway(三片段以上)几乎不长克隆。
多片段反应中中间载体的att位点方向容易错。检查每个Entry的att位点类型(attL1/L2、attL3/L4等),反应体系改成:各Entry各10 fmol,Destination 10 fmol,孵育过夜,转化后复苏延长到1.5小时。
避坑总结和日常习惯
三条核心结论:
1. 摩尔比算准,Entry和Destination按fmol配,别凭感觉加体积。
2. LR Clonase分装-80°C,绝不反复冻融,缓冲液EDTA控在1 mM以内。
3. 反应后一定做Proteinase K消化,37°C 10分钟,转化效率立刻改善。
两个日常好习惯:
- 每次做新批次反应,顺手加一个阳性对照,出了问题一眼能定位是酶的问题还是样品的问题。
- 菌液PCR筛克隆,挑4-8个再测序,省下测序费和时间。
相关工具
设计Entry克隆的attB引物时,用站内引物设计工具核对attB1和attB2的接头序列,别手抄错一个碱基,否则LR反应第一步就卡住。如果下游要做蛋白表达,可以顺手跑一下密码子优化工具,把目的基因换成大肠杆菌偏爱密码子;表达出来是包涵体的话,再用蛋白可溶性优化模块调一调标签和宿主,能少走不少弯路。