来源:RNA 提取基因组 DNA 残留(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你跑完qPCR,阴性对照起跳了。反转录没加酶,Ct值跟样品差不多。别急着怀疑引物二聚体,大概率是RNA里的基因组DNA没除干净。这玩意儿轻则让表达量虚高,重则让敲低实验白做。本文从样本处理到DNase消化,把gDNA残留的常见原因拆成可操作的排查步骤。每一步都给你具体参数和验证方法。
第一步:快速排查低级错误
新人最容易栽在这四个坑里,先花两分钟过一遍。
1. 样本量超标。每50mg组织最多配1mL TRIzol,你塞了200mg?裂解液根本泡不透,gDNA成团释放。解决:减到50-100mg,液氮先磨成粉。
2. 吸了中间层。酚氯仿分层后,中间那层白膜全是DNA和蛋白。解决:水相只取上清,留0.2mL不要,宁可少拿。
3. DNase I漏加或失活。检查管子是不是忘了加,或者DNase反复冻融失效了。解决:新开一管,确认缓冲液含Mg²⁺,37°C孵育30分钟。
4. 洗脱体积太小。30μL水洗柱子,gDNA跟着RNA一起下来。解决:用40μL预热到70°C的DEPC水,分两次洗,每次静置2分钟。
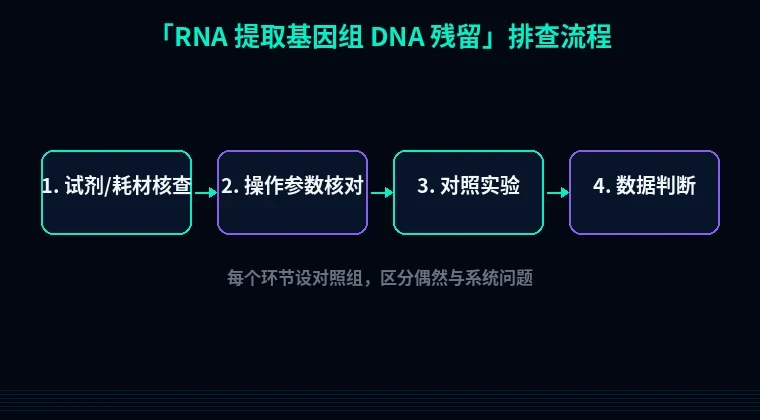
第二步:分维度系统排查
按实验流程走,从裂解到洗脱,每个环节都可能漏DNA。
1. 裂解与匀浆不彻底
现象:RNA得率低,但跑胶能看到高分子量DNA条带。原理:细胞没完全破,染色质以完整复合物形式残留,后期DNase够不着。解决:液氮研磨成细粉,加1mL TRIzol后涡旋30秒,室温静置5分钟,再涡旋一次。验证:取5μL裂解液,看是否粘稠拉丝;跑1%胶看RNA 28S/18S是否清晰。
2. 相分离时DNA共沉淀
现象:A260/280在1.9左右,但gDNA污染严重。原理:氯仿抽提时,基因组DNA缠在中间层,你吸得深就带下来了。解决:加200μL氯仿,剧烈涡旋15秒,室温静置3分钟,12,000×g、4°C离心15分钟。吸上层水相时枪头贴壁,不要探到底。验证:取水相跑胶,看是否有大于10kb的条带。
3. 异丙醇沉淀把DNA一起沉了
现象:RNA沉淀很大,但qPCR gDNA信号强。原理:异丙醇沉淀核酸没有选择性,高盐下gDNA和RNA一起下来。解决:加500μL异丙醇,室温静置10分钟,12,000×g、4°C离心10分钟。沉淀用75%乙醇洗两次,每次7,500×g、4°C离心5分钟。验证:沉淀溶解后测A260/280,并跑胶确认无高分子量条带。
4. DNase消化条件不到位
现象:柱上消化后仍有gDNA。原理:DNase I需要Mg²⁺激活,且37°C才能工作。你的缓冲液没加MgCl₂?或者孵育时间不够。解决:每10μg RNA加1μL DNase I(2 U/μL),加10μL 10×DNase缓冲液(含25mM MgCl₂),补水到100μL,37°C孵育30分钟。加2.5μL 0.5M EDTA,65°C灭活10分钟。验证:取1μL消化后RNA做qPCR,用无RT对照,看Ct值是否比+RT高10以上。
5. 柱纯化过载或洗脱不净
现象:RNA总量很高,但gDNA也高。原理:硅胶柱结合能力有限,超过30μg总RNA后,gDNA会竞争性结合并随洗脱液下来。解决:每次上柱不超过30μg,分两次上。洗脱前用500μL含乙醇的洗涤液洗两次,12,000×g离心1分钟,空柱再离心2分钟去残液。验证:洗脱后跑胶,看是否有大于10kb的条带;或用跨内含子引物做qPCR。
6. 洗脱缓冲液pH不对
现象:RNA得率突然变低,但gDNA反而明显。原理:水或TE pH低于7时,RNA结合柱的硅胶基质会释放gDNA。解决:用DEPC处理水调pH到7.5-8.0,或者直接用试剂盒自带的洗脱液。验证:测pH,跑胶看条带。
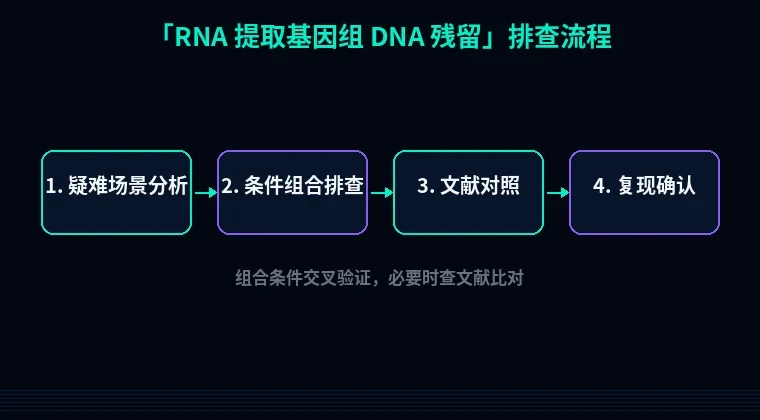
第三步:进阶疑难问题
1. 柱上DNase消化后gDNA依然顽固
你按说明书做了,但-RT对照还是起跳。大概率是RNA上样量过载。柱子结合上限约30μg,你上了50μg,gDNA就挤在RNA缝隙里逃过消化。解决:把总量降到20μg,分两次过柱,每次消化15分钟。验证:用跨内含子引物做qPCR,比较+RT和-RT的Ct差值,大于10才算合格。
2. 植物或富含多糖多酚样本的DNA残留
叶片研磨后黏糊糊的,RNA沉淀呈胶状。多糖多酚会抑制DNase活性,还跟核酸共沉淀。解决:裂解液里加2% PVP-40和1% β-巯基乙醇,用CTAB法先去多糖,再用TRIzol。DNase消化时多加1μL(3 U/μL),孵育45分钟。验证:跑胶看沉淀是否溶解均匀,qPCR看gDNA信号。
3. 反转录引物选择掩盖了gDNA问题
你用随机引物反转录,gDNA也能当模板。换成oligo dT只反转mRNA,但gDNA如果带polyA尾呢?更稳的做法是设计跨内含子引物。外显子跨度大于500bp,gDNA产物会大很多,跑胶就能区分。验证:用同一对引物跑+RT和-RT,产物大小差一条带。
避坑总结+实操建议
三条核心结论。第一,样本量宁少勿多,50mg组织配1mL TRIzol是红线。第二,DNase处理要新鲜、有Mg²⁺、37°C孵育30分钟,缺一不可。第三,每批RNA都跑胶+跨内含子qPCR双验证,别只看A260/280。
两个日常好习惯。TRIzol和DNase买回来就分装成单次用量,-20°C保存,避免反复冻融。每次提取设一个无RT对照,跟样品一起跑qPCR,Ct差值小于5就重新处理。
设计跨内含子引物时,可以用本站的引物设计工具,输入基因ID自动筛选跨外显子边界的候选。如果后续要做蛋白表达,密码子优化和可溶性优化工具也能帮你把RNA到蛋白的流程串起来。别让gDNA残留卡在第一步。