来源:DNA片段回收低效凝胶条件优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆的人都有过这种时刻:电泳条带明明亮得刺眼,回收完一测,浓度只有8 ng/μL。PCR、酶切、连接全卡在这一步。别急着怀疑试剂盒过期。胶回收低效,九成问题出在凝胶浓度、溶胶条件、洗脱参数这三件事上。下面按"现象→原理→动作→验证"的路径,把从切胶到洗脱的全流程拆开讲透,帮你把回收率从30%拉回80%以上。
第一步:先看这几个低级错误,省下30分钟
1. 胶块切得太大,溶胶液不够用。 胶块超过400 mg却只加600 μL溶胶液,胶化不开。切胶控制在200 mg以内,按1:3(胶重mg:溶胶液μL)补液。
2. 溶胶温度不够或时间不足。 55°C水浴放5分钟就拿出来,胶块核心还是固体。要用55-60°C水浴10分钟,每2-3分钟颠倒混匀一次,直到看不见胶粒。
3. 洗脱液pH偏酸。 用ddH₂O洗脱,pH常低于6.5,DNA硅胶膜结合被抑制。换成pH 8.0-8.5的TE或EB,回收率立刻回升。
4. 洗脱液加歪了或加太少。 加10 μL还滴在管壁上,膜根本没湿。最少加15-20 μL,滴在膜正中央,室温静置2分钟再离心。
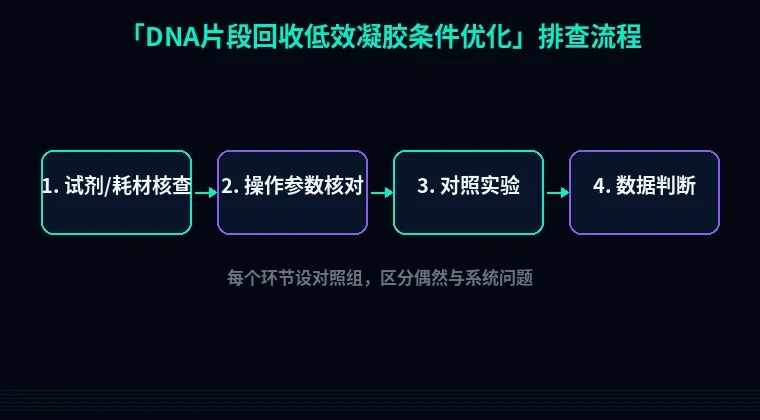
第二步:分维度系统排查,锁定真正的瓶颈
模块A:电泳与切胶——回收率的源头在这里
① 琼脂糖浓度选错
现象:条带跑得挺好看,回收后浓度却只有十几ng/μL。
原理:胶浓度越高,琼脂糖网络越密,DNA被包裹得越紧,溶胶液渗透越慢。对>3 kb片段,1.5%以上的胶会让溶胶时间翻倍,还容易残留胶渣。
动作:<500 bp用2-3%低熔点胶,500 bp-3 kb用1.0-1.2%,3-10 kb用0.8-1.0%,>10 kb用0.5-0.7%。切胶刀片用酒精擦干净,别留前一次实验的DNA。
验证:切下的胶块放入溶胶液,55°C水浴5分钟内应完全澄清。超过10分钟还有胶粒,说明浓度选高了。
② 紫外照射时间过长
现象:回收产物做酶切,切不动或者测序出现随机突变。
原理:长波紫外(302 nm)比短波(254 nm)对DNA损伤小,但照射超过60秒仍会产生嘧啶二聚体,尤其对>5 kb片段。
动作:切胶前先拍好照定位,切胶时关掉紫外灯或用蓝光透射仪。开灯操作控制在30秒内完成。
验证:取回收产物1 μL做转化,如果突变率明显高于对照,就是UV损伤的锅。
③ 电泳电压过高
现象:条带下沿发虚、拖尾,切下来的胶块含大量小片段。
原理:电压超过5 V/cm,大片段跑不齐,条带弥散导致切胶时混入杂带。
动作:1×TAE胶按5 V/cm设定,比如10 cm胶槽用50 V跑40分钟。别为了赶时间开到120 V。
验证:切胶前用手机拍一张,对比条带是否锐利。发虚就重跑。
模块B:溶胶与结合——DNA损失最狠的一步
④ 溶胶时间不足
现象:离心柱结合后洗脱,浓度只有理论值的一半。
原理:DNA只有从琼脂糖中完全释放,才能在高盐环境下与硅胶膜结合。胶没化开,DNA还锁在胶里,随废液一起倒掉了。
动作:按胶重加溶胶液,55-60°C水浴10分钟,期间每2分钟颠倒。溶胶液用前检查是否析出结晶,有结晶就37°C预热溶解。
验证:溶胶结束后对光看,溶液应完全透明无颗粒。有胶粒就继续水浴。
⑤ 高盐或高糖残留
现象:结合步骤正常,但洗脱量始终偏低。
原理:胶块来自含高盐缓冲液的电泳样本,或者胶是用含糖的上样缓冲液配的,盐浓度过高会竞争硅胶膜结合位点。
动作:切胶后用1 mL ddH₂O快速漂洗一次,再放入溶胶液。上样缓冲液改用含SDS的配方,避免高糖。
验证:取溶胶后上清10 μL测电导率,超过5 mS/cm就要漂洗。
⑥ 小片段需要额外助沉
现象:>1 kb的片段回收正常,100-300 bp的片段回收率不到20%。
原理:小片段与硅胶膜的接触面积小,结合力弱,洗涤时容易被冲走。
动作:溶胶后加0.5倍体积异丙醇,混匀再上柱。洗脱时用预热到65°C的EB,体积降至15 μL。
验证:回收后跑2%胶,看条带是否比预期淡很多。淡就是小片段丢失。
模块C:洗涤与洗脱——最后一步别翻车
⑦ 洗涤液乙醇没晾干
现象:回收产物做连接,转化子几乎为零。
原理:洗涤液PE含乙醇,残留乙醇会抑制T4连接酶和限制性内切酶活性。
动作:加PE洗涤后,最大转速离心2分钟,开盖室温晾3-5分钟。别用真空泵抽太干,膜会裂。
验证:取洗脱产物5 μL加Loading Buffer,如果点样孔附近有弥散条带,说明还有乙醇。
⑧ 洗脱参数不当
现象:浓度忽高忽低,重复性差。
原理:洗脱体积越小浓度越高,但体积低于15 μL时,膜上残留的液体损失比例急剧上升。
动作:洗脱液预热到65°C,加20 μL到膜中央,室温静置2分钟,12000×g离心1分钟。想提高浓度就做两次10 μL洗脱再合并。
验证:回收后取1 μL测Qubit或NanoDrop,A260/A280应在1.8-1.9之间。
第三步:进阶疑难,老手也会踩的坑
超长片段(>10 kb)回收率骤降。 溶胶温度超过60°C会加速长片段水解,剪切力也会打断DNA。改用0.5%低熔点胶,45°C溶胶,宽口枪头慢速吸打,别涡旋振荡。
低丰度样本回收后测不到浓度。 加1 μL糖原(20 mg/mL)或10 μg tRNA做载体,与DNA共沉淀。注意载体RNA会干扰后续测序,做克隆没问题,做NGS要换用线性丙烯酰胺。
回收后酶切出现星号活性。 不是酶的问题,是洗脱液里残留了高盐。用TE洗脱后做一次乙醇沉淀,或者改用硅胶膜二次洗涤。
避坑总结+实操建议
三条核心结论:
1. 胶浓度和溶胶时间是回收率的第一杠杆,55-60°C、10分钟、1:3体积比,三个参数缺一不可。
2. 洗脱液pH必须8.0以上,体积不低于15 μL,预热到65°C能多回收20%。
3. 小片段加异丙醇,长片段降电压、低温溶胶,按片段大小分策略处理。
两条日常好习惯:
- 切胶前先拍一张胶图存档,记录电压、时间、胶浓度,出问题能回溯。
- 每批新试剂盒先做一次标准片段(如1 kb ladder)回收测试,记录基准回收率,方便判断批次差异。
回收率上不去,别一股脑怪试剂盒。按上面顺序切一遍:先看胶浓度和溶胶,再看洗涤和洗脱,最后查紫外和电压。八成问题在前两步就解决了。回收产物拿到手,下一步往往是引物设计和载体构建。如果你正在做原核表达,回收片段还要考虑密码子偏好和蛋白可溶性,站内的密码子优化工具和蛋白可溶性预测模块可以直接对接你的序列,省去来回换算的麻烦。