来源:克隆 PCR 阳性率低引物设计(DNA Lab Space 实验教程)| 编译:DNA Lab Space
挑10个克隆,跑胶全是空载?或者条带若有若无,测序一塌糊涂。别急着扔板子。菌落PCR翻车,七成出在引物,三成毁在操作。今天从引物设计到菌液处理,把每个坑给你刨出来,附具体温度、体积和验证动作。看完照着做,阳性率能从10%拉到80%。
第一步:快速排查低级错误
先别怀疑人生,查这4个新手重灾区。
1. 引物浓度算错——母液100 μM当成10 μM用,终浓度只剩0.02 μM。解决:母液稀释10倍成10 μM工作液,20 μL体系加0.4 μL。
2. 挑菌挑到空白区——平板边缘、无单菌落处。解决:挑饱满单菌落,直径1-2 mm,10 μL枪头轻触菌落中心。
3. 菌液直接加太多——2 μL菌液进20 μL体系,菌体蛋白抑制Taq。解决:取1 μL菌液先95°C裂解5 min,或稀释10倍再用。
4. 退火温度照抄——引物Tm 62°C却用55°C退火,非特异扩增满天飞。解决:跑梯度PCR,摸54-62°C,选最亮单一条带温度。
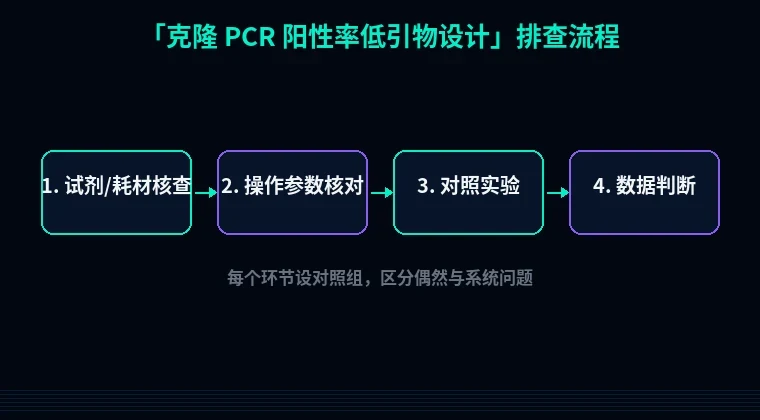
第二步:分维度系统排查
按实验流程走,从引物设计到转化,逐个模块过。
模块A:引物设计环节
1. 引物二聚体
现象:NTC孔或空载菌也出小片段,通常小于100 bp,胶上弥散成团。原理:两条引物3'端互补≥4个碱基,Taq照样延伸,二聚体抢占dNTP和酶,目的条带变弱。解决:用Primer-BLAST或OligoCalc扫3'端;把3'末端自由能控在-9 kcal/mol以内,二聚体ΔG高于-6。验证:跑2%琼脂糖,二聚体在40-60 bp,和目的条带差至少50 bp才敢用。
2. 引物与模板错配
现象:阳性克隆有条带,测序全是突变或缺失。原理:引物3'端倒数第2-3位碱基错配,Taq仍能延伸,保真度断崖下跌。解决:设计时让3'端最后5个碱基GC含量40%-60%,避开连续4个相同碱基。换高保真酶KOD或Q5,延伸72°C按30 s/kb算。验证:挑5个阳性克隆送测,看突变率是否低于1/1000 bp。
3. 引物跨载体或跨片段
现象:所有克隆都出条带,包括空载对照。原理:一条引物落在载体骨架,另一条落在插入片段,空载也能扩出。解决:一条引物必须落在插入片段内部,另一条在载体上,产物跨接头。或者两条都放插入片段内。验证:拿空载质粒做模板,应该无条带。出带就换引物。
4. 引物长度和Tm不匹配
现象:同一程序,有的板出条带,有的死活不出。原理:上下游Tm差超过5°C,退火温度迁就低的,高的产生非特异。解决:Tm控在58-62°C,差值≤3°C。用Tm计算器时设Na+ 50 mM、引物0.2 μM条件算。验证:配好引物后先跑一次已知质粒,确认扩增效率。
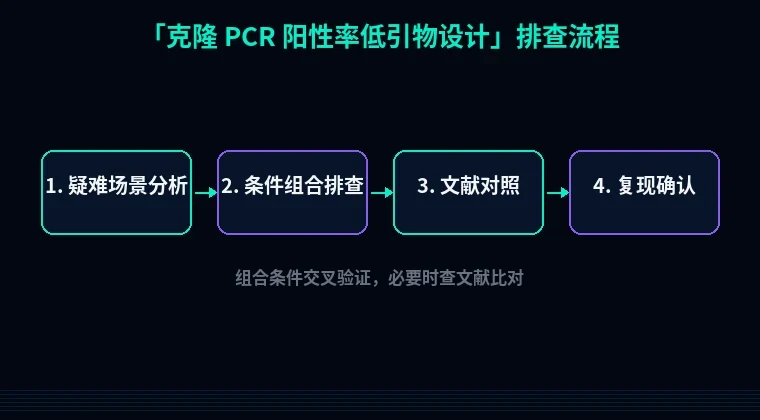
模块B:菌落PCR操作环节
5. 模板量过载
现象:条带拖尾,泳道整体发亮。原理:菌体蛋白和基因组DNA抑制酶活。解决:牙签挑菌后先在10 μL无菌水里涮一下,取1 μL做模板。裂解程序:95°C 5 min,冰上2 min。验证:同时跑基因组DNA对照,看有无非特异条带。
6. 引物加错管
现象:重复性差,换批号就崩。原理:工作液标签模糊,10 μM和100 μM混放。解决:引物分装,工作液用不同颜色管盖,4°C放一个月,母液-20°C存。验证:每次配完Mix,先跑一个已知阳性质粒。出带再上样。
模块C:载体与连接环节(常被误判为引物问题)
7. 载体自连
现象:阳性率低于5%,挑的克隆全是空载。原理:双酶切后载体未去磷酸化,或酶切不完全。解决:载体用rSAP或CIP 37°C处理30 min,胶回收。插入片段与载体摩尔比3:1到5:1。验证:连接产物转化后挑10个克隆,用M13F/R跑菌落PCR,空载条带比插入片段短。
8. 感受态效率低
现象:板子上菌落数少于10个,无从挑。原理:转化效率低于10^6 cfu/μg。解决:用新鲜制备的感受态或商品化DH5α,42°C热激45 s,冰上2 min,加900 μL SOC,37°C 200 rpm复苏45 min。验证:同时转化1 ng pUC19,数蓝白斑,效率应高于10^8。
第三步:进阶疑难问题
1. 引物降解
现象:同一管引物,上周好用这周不出。原理:反复冻融,或稀释在TE里被核酸酶切。解决:母液100 μM分装成10 μL,-20°C避光;工作液10 μM用NF水配,4°C放两周。怀疑降解就换新管,别硬撑。
2. GC rich或发夹结构
现象:目的条带弱,或只出非特异。原理:模板GC含量高于65%,95°C 30 s不够变性;引物5'端发夹ΔG低于-3。解决:加5% DMSO或1 M甜菜碱,变性98°C 30 s,退火降到52°C。设计时用软件扫二级结构。
3. 菌落PCR假阳性
现象:所有克隆都有条带,测序全是空载。原理:菌体基因组DNA或质粒混入,引物扩增载体序列。解决:做NTC对照和空载质粒对照。NTC出带就换引物,或降循环数到25。测序确认,别信胶。
避坑总结+实操建议
3条核心结论
1. 先看NTC和空载对照。胶上有带不等于克隆对,测序才是金标准。
2. 引物3'端是命门。二聚体、错配、发夹都从这里查。Tm差值≤3°C,长度18-24 nt。
3. 菌液别贪多。1 μL裂解液足够,加2 μL以上大概率抑制。
2条日常好习惯
- 引物