来源:无细胞表达体系活性低优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做无细胞表达的同学都懂那种感觉:同样的裂解液、同样的质粒,昨天还有荧光,今天管子里一片死寂。蛋白表达量掉到看不见、荧光读数比背景高不了多少,这种事太常见了。无细胞体系(CFPS)的变量比大肠杆菌活细胞多得多,任何一个组分出问题都能让整管反应停摆。这篇教程按"最便宜的检查先做,最贵的检查后做"的顺序,把模板、离子、能量、裂解液、蛋白折叠这几个环节全捋一遍,给你一套能上手的排查路径。
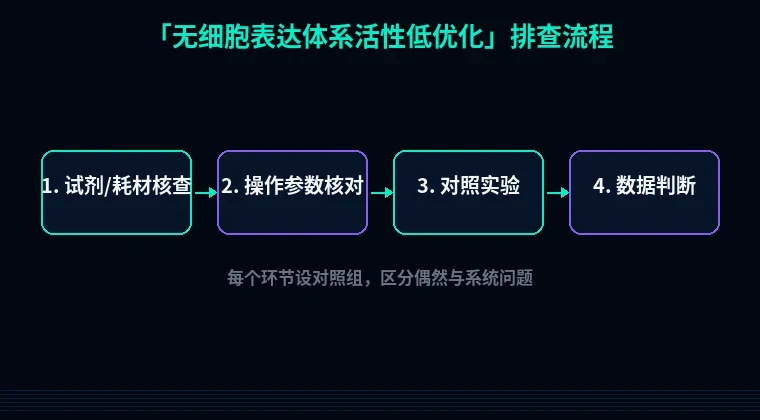
第一步:快速排查低级错误
别急着怀疑体系,八成问题出在能一眼看出来的地方。
1. 模板上压根没有T7启动子,或者启动子离ATG太远。 从质粒PCR出来的片段如果引物没带T7序列,转录第一步就没了。把T7启动子(TAATACGACTCACTATAGGG)放在+1位,后面接6-8个碱基的间隔,再上ATG。间隔太长(超过15 nt)会拖累翻译起始。
2. 用TE或含EDTA的缓冲液洗脱DNA。 EDTA会螯合Mg²⁺,而Mg²⁺决定T7聚合酶和核糖体的死活。用无核酸酶的水洗脱,或者把体积控制在总反应的1/10以内。
3. 试剂反复冻融。 NTP、磷酸肌酸、氨基酸混合物、tRNA冻融三次以上,活性掉得非常快。到手就分装成10-20 µL小份,-80°C存,用一管扔一管。
4. 小体积反应在板子上蒸干了。 5 µL反应在384孔板里孵育4小时,边缘孔蒸发能损失20%以上体积。做10-20 µL反应,加矿物油覆盖,或者用封板膜密封,读板时离心一下甩下管壁。
第二步:分维度系统排查
低级错误排完还没信号,就按下面的模块一项项过。核心原则:一次只改一个变量。
1. 模板用量窗口
现象:SDS-PAGE上看不到条带,荧光几乎等于空白。原理:CFPS对质粒浓度极敏感,浓度过高反而抑制。T7 RNAP被过多启动子饱和,游离Mg²⁺被转录产物大量螯合。解决步骤:按4 kb质粒算,跑0.5、1、2、5、10、20 nM梯度(1 nM约等于0.7 µg/mL,10 µL反应里5 nM约35 ng)。绝大多数体系的甜蜜点在2-5 nM。线性PCR模板的窗口更窄,用10-20 nM。验证:同一块板上放一个已知好的阳性质粒(比如pET-GFP或T7-luciferase),阳性对照也弱说明问题不在模板。
2. Mg²⁺、K⁺和NTP的三角关系
现象:反应前1小时有活性,2小时后曲线拉平甚至下降。原理:Mg²⁺要和NTP、tRNA、DNA骨架竞争结合,浓度低了T7转录停滞,浓度高了核糖体30S/50S解离。副产物乙酸和磷酸堆积会把pH从7.5拖到6.5以下。解决步骤:固定NTP总量(ATP 1.2 mM、GTP 0.85 mM、CTP/UTP各0.85 mM),跑Mg-谷氨酸6、8、10、12、14、16 mM梯度,通常10-14 mM最优。K-谷氨酸保持80-150 mM。加2% PEG8000抗拥挤。磷酸肌酸33 mM配0.1 mg/mL肌酸激酶做再生。验证:反应前后各取1 µL点pH试纸,pH掉超过0.5说明能量系统吃不消;用荧光素酶法测残余ATP,低于0.2 mM就是再生断了。
3. 裂解液批次差异
现象:换一管S30就全军覆没,或者背景ATP消耗飞快但没产物。原理:S30/s12提取时内源核酸酶、蛋白酶、残留T7 RNAP含量每次都不一样,核糖体浓度能差两倍。解决步骤:每个新批次先做三件事——空转反应(不加模板)测ATP消耗速率、用标准GFP质粒测活性、跑蛋白凝胶看核糖体条带密度。裂解液分装成20 µL,-80°C,冰上化开,绝不二次冻。验证:用同一批裂解液跑阳性对照和阴性对照(无模板)的荧光差值,差值小于5倍就换批次。
4. 蛋白本身折叠不出来
现象:有mRNA、ATP也在消耗,但目标蛋白没活性。原理:荧光蛋白需要氧气成熟,二硫键蛋白需要氧化环境,金属酶需要辅因子。解决步骤:GFP类反应别用密封盖死,用透气膜或留1/10气体空间;30°C孵育2-4小时再读,别10分钟看一次。含二硫键的蛋白加1 mM GSSG/2 mM GSH。加0.5 mM EDTA抑制金属蛋白酶。验证:跑非还原SDS-PAGE看有没有多聚体,跑还原胶看单体大小对不对。
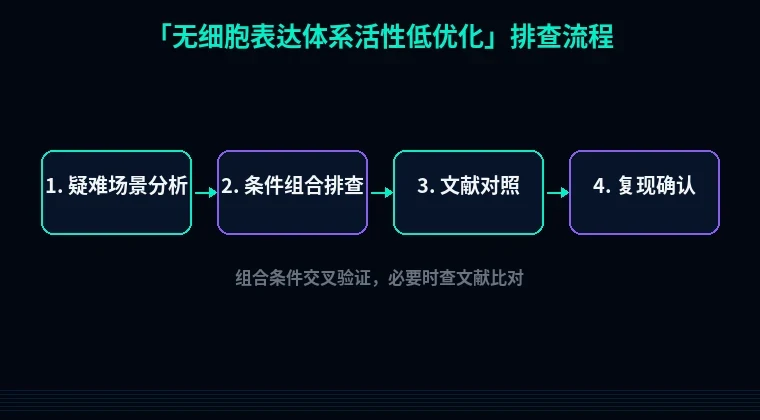
第三步:进阶疑难问题
膜蛋白和毒性蛋白。 膜蛋白在纯水相体系里聚沉,直接加DMPC脂质体或纳米盘0.1-0.5 mg/mL,或者换PUREfrex这类无内源膜的体系。毒性肽会堵核糖体出口通道,减小体积到5 µL、缩短到1小时、降低模板到1 nM试试。
连续交换体系产率上不去。 用14 kDa截留透析膜,内室加反应液,外室喂料含4 mM ATP、各0.5 mM氨基酸、NTP和磷酸肌酸,30°C跑12-24小时,产率比批次体系高3-10倍。膜要提前用无核酸酶水泡30分钟去甘油。
稀有密码子拖后腿。 AGG/AGA/CTA成串出现时,加0.2 mg/mL总tRNA,或者把前10个密码子做优化。别整体优化,5'端25个碱基GC含量控制在40-50%,太高会形成二级结构,太低翻译起始效率差。
避坑总结+实操建议
三条核心结论:第一,永远先跑阳性对照,阳性对照弱就换裂解液和试剂,阴性对照强就查核酸酶污染。第二,一次只动一个变量,96孔板做浓度梯度比一根管里瞎调快十倍。第三,记批号。裂解液、NTP、磷酸肌酸的批号写进实验记录,出问题时能倒查。
两个日常习惯:所有试剂到手先分装,-80°C存,冻融不超过三次;每次反应结束顺手测pH和残余ATP,数据攒上十次你就能预判哪个条件要崩。
模板和试剂都准备好了,下一步就是设计。线性模板的T7引物、终止子位置,用引物设计工具一次排好,省得反复试。目标蛋白密码子偏好性差、5'端二级结构强,先过一遍密码子优化。真核来源或容易聚沉的蛋白,做一版可溶性优化再上无细胞体系,能省掉大量"有表达没活性"的返工。