来源:核酸提取纯度低磁珠法改进(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完qPCR发现Ct值飘了,测浓度一看A260/A280才1.6,A260/A230干脆不到1.0。磁珠法明明比柱式省事,纯度却总在关键时刻掉链子。别急着怪磁珠。问题八成出在裂解、结合、洗涤、洗脱这四个环节的某个细节上。这篇教程从新手最常犯的低级错误开始,一路排到高盐残留、磁珠团聚这类疑难杂症,每个原因都给你判断方法、验证手段和具体参数。
第一步:先花5分钟排除低级错误
1. 磁珠用前没充分涡旋重悬。磁珠沉在管底,你吸到的是上清,结合效率直接腰斩。解决:用前涡旋15秒或上下颠倒10次,直到溶液呈均匀棕褐色。
2. 漂洗液里忘了加乙醇,或者拿95%乙醇凑合。DNA会成片洗掉。解决:按瓶身标注补加无水乙醇,在瓶身写"已加乙醇+日期";配好的洗涤液室温密封放,别敞口。
3. 洗脱液pH偏酸。TE放久了,或者直接用ddH₂O(pH 5.5-6.5)洗脱,DNA在低pH下A260吸收下降,A260/A280假性偏低。解决:用10 mM Tris-HCl pH 8.0-8.5,或TE pH 8.0。
4. 磁珠没干燥就跑洗脱。残留乙醇会抑制下游酶切。解决:室温开盖晾2-3分钟,看到磁珠表面无光泽、不粘壁就行,别晾到龟裂发白。
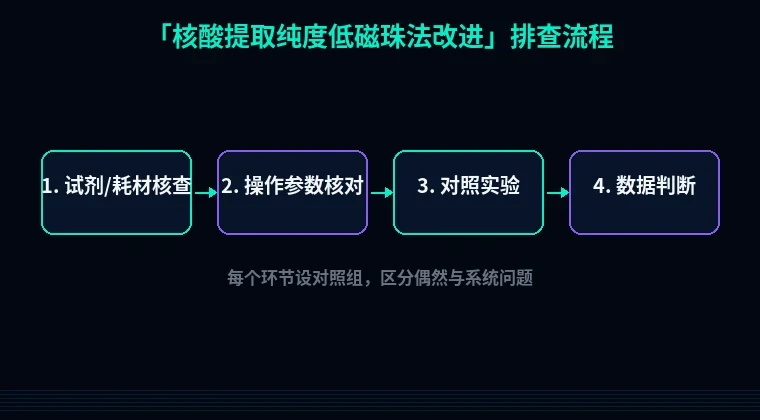
第二步:按流程分模块系统排查
先看现象,再看原理,最后动手。别一上来就换试剂盒。
一、裂解环节——蛋白没除干净,A280就压不下去
现象:A260/A280在1.5-1.7之间,浓度还不低,但跑胶有拖尾。
原理:280 nm是蛋白(芳香族氨基酸)的吸收峰。裂解不彻底时,组蛋白、核酸酶仍与DNA结合,被磁珠一起带走。
解决步骤:
1. 裂解液用量别抠。组织样本按10-20 mg加200 μL裂解液;200 μL全血加200 μL裂解液再加20 μL蛋白酶K(20 mg/mL)。
2. 蛋白酶K消化必须到位:56°C孵育30-60分钟,每10分钟涡旋5秒;肌肉、植物这类难裂解样本延到65°C 1小时。
3. 裂解后如有明显不溶物,先12000×g离心5分钟取上清,再上磁珠。
验证方法:取5 μL裂解产物跑0.8%琼脂糖胶。正常是一条高分子量主带;若在泳道口大量滞留,说明裂解不足。
二、结合环节——盐、醇、pH三件套配平
现象:产量低,且A260/A230低于1.5。
原理:DNA靠高盐加乙醇/异丙醇降低溶解度,被磁珠表面硅羟基吸附。盐不够结合不牢,醇太多又会让蛋白共沉淀。
解决步骤:
1. 结合液与样本体积比通常1:1到1.5:1。自己配的话,保证终浓度2-3 M GuSCN或4-6 M GuHCl。
2. 异丙醇终浓度10%-20%足矣,别超25%,否则盐和蛋白一起沉下来。
3. 磁珠用量按样本量走:200 μL样本用10-20 μL磁珠悬液(10 mg/mL)。磁珠过量会带进更多杂质。
4. 结合时间:室温5-10分钟足够。短片段(cfDNA、降解RNA)延到15分钟,并加0.1% Tween-20。
验证方法:结合后取上清跑胶。目标条带若仍在上清里,说明结合条件没配平。
三、洗涤环节——盐和乙醇残留是A230的头号杀手
现象:A260/A230低于1.0甚至0.5,A260/A280却正常。
原理:胍盐在230 nm有强吸收;乙醇在240 nm以下也有吸收,还会抑制下游酶反应。
解决步骤:
1. 洗涤至少两遍。第一遍用含胍盐的Wash 1,第二遍用75%乙醇或试剂盒Wash 2。
2. 每遍加500 μL,涡旋5秒,磁力架上静置1分钟,彻底吸弃上清,枪头别碰磁珠。
3. 最后一次洗完后瞬时离心(2000×g,10秒),把管壁液滴甩下,再上磁力架吸干残液。
验证方法:取最后一遍洗涤上清20 μL,加180 μL水测A260。读数应接近0;明显>0.05就再洗一遍。
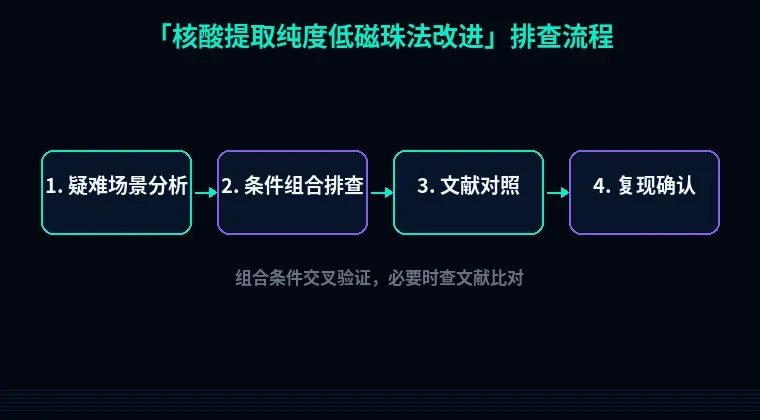
四、洗脱环节——pH、体积、温度
现象:浓度够但A260/A280偏低,或者浓度忽高忽低。
原理:硅羟基需要pH>7.5才能解离释放DNA;洗脱体积太大稀释样本,太小又洗不完全。
解决步骤:
1. 洗脱液预热到55-65°C,加30-50 μL,室温静置2分钟再混匀,55°C孵育5分钟。
2. 洗脱液pH用10 mM Tris-HCl调至8.0-8.5,别用未调pH的水。
3. 想提浓度就分两次洗脱,每次20 μL,合并;想保纯度就一次30 μL。
**验证