来源:酶切连接效率低解决(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酶切后胶回收只剩一抹,连接过夜转化还是零克隆?别急着换酶。十有八九是体系、比例或纯化步骤出了岔子。这篇按“先查低级错,再拆实验流程,最后啃疑难”的顺序,把酶切连接效率低的常见坑一次讲清。覆盖双酶切、去磷酸化、连接比例、感受态转化和对照设置。
第一步:快速排查低级错误
- 酶切体系里水加错?先看10×缓冲液是否对应酶。NEB和TAKARA的buffer不通用,双酶切选兼容buffer,37°C孵育1-2 h。解决:查供应商双酶切表,换1×CutSmart或对应buffer。
- 酶加少了或反复冻融?20 µL体系里限制酶加0.5-1 µL(10 U/µL)。别用牙签尖挑。解决:新取酶,冰上操作,-20°C保存。
- 连接时忘加ATP或连接酶?T4连接酶需要ATP。10 µL体系加1 µL 10×T4 buffer、1 µL T4 ligase、0.5 µL 10 mM ATP。解决:补ATP,16°C过夜。
- 转化没热激?50 µL感受态加2-5 µL连接产物,冰浴30 min,42°C 45 s,立刻冰浴2 min。解决:严格按感受态说明书。
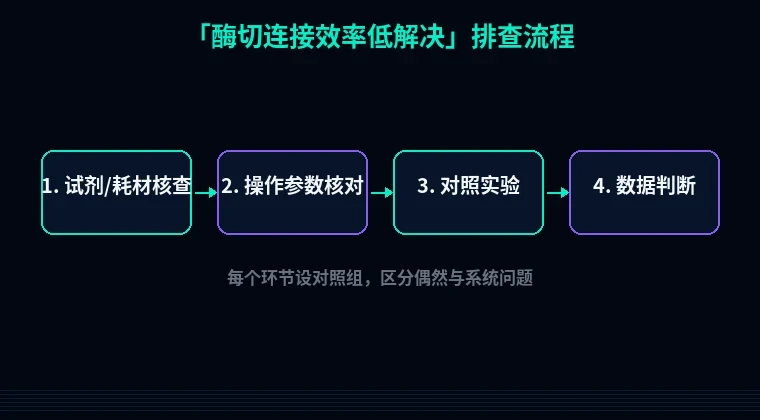
第二步:分维度系统排查
1. 酶切不完全或星号活性
现象:酶切后琼脂糖胶上仍见超螺旋载体条带,切不开。原理:位点被甲基化、buffer离子强度不对、酶量不足或甘油>5%会星号。解决:质粒用dam-/dcm-菌株提取;20 µL体系酶≤1 µL,甘油终浓度<5%;37°C 1-2 h,必要时延长到4 h。验证:取2 µL酶切产物跑0.8%胶,看线性带。
2. 双酶切顺序和缓冲液冲突
现象:单酶切能切,双酶切只切一刀。原理:两种酶最适buffer/温度不同