来源:蛋白电转膜效率低优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完SDS-PAGE,一抗二抗孵完,胶片一片空白,或者只有最前面几条带隐隐约约——这种崩溃你肯定经历过。转膜这步看起来简单,却是WB里最容易翻车的环节。下面按“先看低级错误,再分模块系统查,最后啃硬骨头”的顺序,把湿转、半干转的效率问题全部拆开。每个原因都给你现象、参数、动作和验证方法,照着做,大部分问题半小时内能定位。
第一步:先别怀疑人生,这4个低级错误占八成
1. 三明治方向装反了。 蛋白带负电,从胶往正极跑,膜必须在胶的正极侧(红色电极那边);装反了蛋白全进滤纸。拆开看预染marker是不是还留在胶上就能确认,重装按“黑面—海绵—滤纸—胶—膜—滤纸—海绵—白面”夹。
2. PVDF膜没活化。 干膜疏水,蛋白根本贴不上去。剪好膜在甲醇里泡30秒到1分钟,看到膜由白变半透明,再转进转膜液平衡5分钟。
3. 转膜液甲醇加错量。 湿转经典配方:25 mM Tris、192 mM 甘氨酸、20% 甲醇,pH 8.3。甲醇促进蛋白与膜结合、抑制凝胶膨胀。大蛋白(>100 kDa)把甲醇降到10%并补0.1% SDS。
4. 没排气泡、没冰浴。 胶膜之间的气泡就是转膜死角,用滚轮从中心向四边赶3遍。恒压100 V跑90分钟必须冰浴或放4°C,缓冲液超过40°C凝胶会变形、pH漂移。
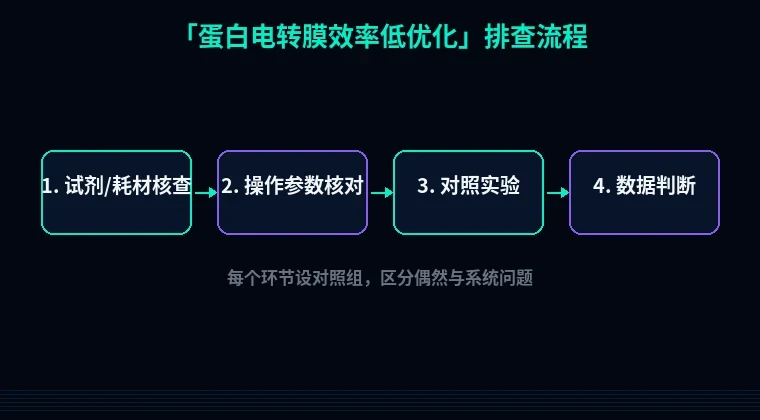
第二步:分维度系统排查,从电泳一路查到膜
1. 电泳阶段留下的坑
现象:转完膜丽春红染不出带,但胶用考马斯亮蓝一染全是条带。
原理:转膜效率的上限由蛋白在凝胶里的状态决定。还原不彻底、蛋白聚集成大团,跑出胶都费劲,更别说转出去。
解决步骤:确保上样缓冲液中DTT终浓度100 mM(或β-巯基乙醇5%),95°C加热5-10分钟;膜蛋白别超5分钟免得聚集。上样量控制在每孔20-40 µg总蛋白。浓缩胶跑80 V,分离胶跑120 V。
验证方法:转膜前留5 µL样品单独跑一块小胶做对照,或加预染marker看分离是否正常。
2. 转膜缓冲液与温度
现象:marker大部分留在胶上,膜上只有最前面几条小带。
原理:转膜靠电场驱动带负电的蛋白,缓冲液的离子强度、pH和甲醇含量共同决定驱动力。
解决步骤:现配现用,别用放了一周的旧液。湿转配方:Tris 3.03 g + 甘氨酸14.4 g + 甲醇200 mL,加水定容到1 L,pH不用调(约8.3)。恒流300 mA跑90分钟,或恒压100 V跑90-120分钟,全程冰浴。半干转压力小,按2.5 mA/cm²膜面积跑25分钟,槽温别超30°C。
验证方法:转完把胶放进考马斯亮蓝染液摇30分钟,脱色看残带;残带强就延长15-30分钟或把电流提到350 mA。
3. 膜的选择和活化
现象:小蛋白(<20 kDa)信号弱,甚至干脆穿膜跑到滤纸上。
原理:蛋白会“穿膜”。NC膜结合力强但脆,PVDF结合力更高、适合反复洗脱。
解决步骤:常规蛋白用0.45 µm PVDF;<20 kDa换0.22 µm PVDF,甲醇降到10%、不加SDS。裁膜戴手套,指纹处的结合位点会被封死。
验证方法:剪两张膜叠在一起做“夹心”,下层膜有信号就是穿膜了,换0.22 µm膜或把转膜时间缩短20%。
4. 三明治组装与气泡
现象:条带局部缺失、边缘发白或有白点。
原理:气泡电阻极大,该位置电流接近零,蛋白转不过去。
解决步骤:在转膜液里组装,胶和膜始终湿润。放膜时用转膜液做润滑,滚轮从中心向四边赶3遍。滤纸比膜小1-2 mm,避免边缘短路。
验证方法:转完拆开看膜上有没有与气泡形状一致的空白区。
5. 恒压/恒流的实际监控
现象:跑着跑着电流掉到一半,或升到超过设定值。
原理:缓冲液升温、离子耗尽都会让电阻变化,转膜效率跟着掉。
解决步骤:用带冰盒的电泳槽,或整个槽放4°C冷柜。记录起始电流,300 mA下电压应在60-100 V区间。
验证