来源:细胞支原体污染检测假阴性(DNA Lab Space 实验教程)| 编译:DNA Lab Space
支原体污染查了三次都是阴性,结果质粒转染效率断崖式下跌,送检才发现早就中招了。假阴性坑过的人太多了。是取样没取对?PCR体系被抑制了?还是抗生素把支原体压住了?这篇教程按取样时机、样本处理、检测方法、结果判读四个维度,把假阴性的常见原因一步步拆开讲,帮你把漏检堵上。
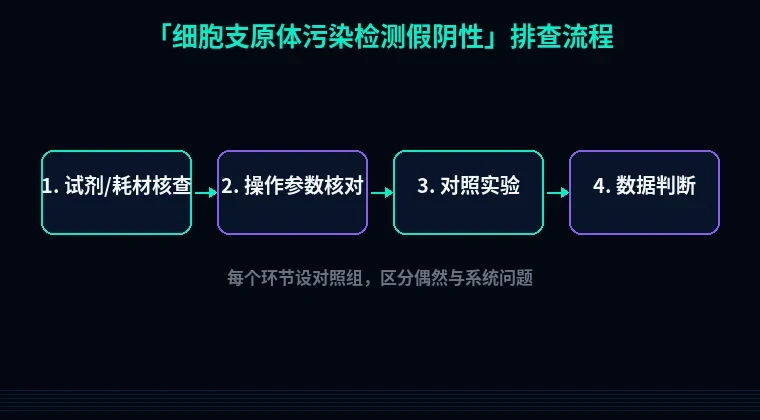
第一步:快速排查低级错误
别急着换检测试剂盒,先看下面几个坑有没有踩。
取样时间太早。 支原体感染后滴度上升慢,通常需要传代2-3次、污染后至少7天才容易检出。刚引入污染就取样,大概率假阴性。建议连续传代培养14天后再取样,或者每3天取一次共取3次。
只取上清不取细胞。 有些支原体(如M. hyorhinis)大量附着在细胞膜表面,上清里游离的反而少。只离心取上清做PCR,浓度可能低于检出限。正确做法是取1 mL培养上清,同时用细胞刮刀刮下贴壁细胞,一起收集到1.5 mL离心管。
样本冻融过。 支原体对冻融敏感,−20°C反复冻融两次以上,DNA释放但菌体破裂,培养法直接失效,PCR模板也可能降解。样品取完2小时内处理,或−80°C只冻一次。
培养基里加了抗生素。 很多实验室习惯在培养基里加青霉素-链霉素,但四环素类、大环内酯类、氟喹诺酮类抗生素能抑制支原体增殖但不一定杀死。检测前至少用无抗生素培养基传代2次,每次48-72小时。
第二步:分维度系统排查
1. 取样环节
现象: 同一批细胞,别人测出来阳性,你测阴性。
原理: 支原体在细胞培养体系里分布不均匀,贴壁细胞表面、悬浮细胞胞内、培养上清中的浓度能差10倍以上。
解决: 贴壁细胞用细胞刮刀刮下,不要用胰酶消化(胰酶可能破坏支原体膜蛋白,影响培养法)。取样量:上清取1 mL,细胞取1×10⁶个。悬浮细胞直接取1 mL培养物,300×g离心5分钟,沉淀和上清分开检测。
验证: 同一份样本同时做上清和细胞沉淀的PCR,若细胞沉淀阳性而上清阴性,说明之前取样方式有问题。
2. 样本前处理
现象: PCR扩增曲线起不来,或Ct值>38。
原理: 培养基中的血清蛋白、酚红、高浓度盐离子会抑制Taq酶活性。DNA提取不彻底时,抑制物残留直接导致假阴性。
解决: 上清样本先12000×g离心10分钟去除细胞碎片,取800 μL上清加等体积酚:氯仿:异戊醇(25:24:1),涡旋30秒,12000×g离心10分钟。取上层水相,加0.1倍体积3 M醋酸钠(pH 5.2)和2倍体积无水乙醇,−20°C静置30分钟,12000×g离心15分钟。沉淀用70%乙醇洗一次,晾干后加30 μL TE溶解。
验证: 提取产物跑1%琼脂糖凝胶,上样5 μL,看有没有基因组DNA条带拖尾。如果260/280比值低于1.6,重新提取。
3. 检测方法本身
现象: 培养法阴性但PCR阳性,或者荧光染色看不到。
原理: 不同方法灵敏度差一个数量级。培养法检出限约10² CFU/mL,普通PCR约10³拷贝/mL,qPCR能到10¹拷贝/mL。荧光染色(Hoechst 33258)需要支原体量达到10⁴-10⁵ CFU/mL才能看到明显荧光点。
解决: 首选qPCR,引物针对16S rRNA保守区设计。反应体系:2×SYBR Green Master Mix 10 μL,上下游引物各0.4 μL(10 μM),模板2 μL,补水至20 μL。程序:95°C预变性30秒;95°C 5秒,60°C 30秒,40个循环。每次跑标准曲线,用10倍梯度稀释的支原体DNA做阳性对照。
验证: 阳性对照Ct值应在20-25之间,阴性对照无扩增。如果阳性对照Ct>30,说明体系有问题,别急着判样本阴性。
4. 结果判读
现象: 扩增曲线有抬头但Ct值在35-40之间,报告写阴性。
原理: 低浓度模板的扩增效率不稳定,Ct 35-40区间重复性差,可能是气溶胶污染或引物二聚体。
解决: 设一个临界值:Ct≤35判阳性,Ct 35-38复检,Ct>38判阴性。复检时增加模板量到5 μL,或做巢式PCR。熔解曲线单峰且Tm与阳性对照一致才判阳性。
验证: 把可疑样本的PCR产物跑2%琼脂糖凝胶,120 V电泳30分钟,阳性应看到预期大小条带(如270 bp)。没有条带就是假阳性信号。
第三步:进阶疑难问题
支原体种类漏检。 商品化试剂盒的引物通常针对M. arginini、M. fermentans、M. hyorhinis、M. orale等常见种,但M. bovis、M. pirum这类少见种可能不匹配。如果你的细胞来自牛血清或猪源胰酶,测出来阴性但细胞状态持续变差,换用16S rRNA通用引物(如GPO-1/MGSO)再测一次。
抗生素掩盖效应。 培养基里加了环丙沙星或四环素,支原体被抑制到检出限以下,但没死。撤掉抗生素传代2次后,支原体反弹,这时候取样才能测到。如果你一直在含抗生素条件下检测,假阴性率非常高。
细胞密度太低。 支原体是胞外寄生,需要宿主细胞提供胆固醇和核苷前体。细胞密度低于5×10⁴/mL时,支原体增殖受限,检测窗口期延后。把细胞传代到1×10⁵/mL以上,培养72小时再取样。
避坑总结+实操建议
三条核心结论:
1. 取样决定下限。上清+细胞一起取,无抗生素培养48-72小时后采样,连续取3次。
2. 方法决定上限。qPCR灵敏度最高,但必须设阳性对照和标准曲线,Ct>38不要轻易判阴性。
3. 判读别拍脑袋。Ct 35-38必须复检或换方法验证,单次阴性不等于没污染。
两条日常好习惯:
- 每批新血清、新胰酶用前做一次支原体qPCR,别只信供应商的COA。
- 细胞房每季度做一次全箱支原体检测,用培养皿盖开盖暴露30分钟再培养,比只测细胞样本更早发现环境污染。
工具推荐
排查完假阴性,下一步往往要重新设计检测引物或者优化实验方案。站内的引物设计工具可以帮你针对16S rRNA保守区快速生成支原体通用引物,避开常见种漏检。如果你的细胞已经确认污染、需要重新构建表达载体,密码子优化工具和蛋白可溶性优化工具能帮你从源头降低表达系统负担,减少因污染导致的实验返工。检测不是终点,把污染源堵住才是。