来源:质粒线性化不完全双酶切(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆、体外转录、逆转录,质粒线性化是绕不开的第一步。双酶切跑胶,超螺旋带还在,线性带很淡,甚至出现多条杂带。别急着怀疑酶坏了。问题可能藏在缓冲液、甲基化、位点间隔、DNA纯度里。本文按低级错误、体系分维度、进阶疑难三层排查,给你具体判断和解决动作。
第一步:快速排查低级错误
1. 酶加少了或漏加一种。现象是只有单酶切条带。解决:1 µg质粒加5-10 U每种酶,双酶切各加5 U,总体积20-50 µL,别用0.5 U糊弄。
2. 缓冲液选错或双酶切缓冲液不兼容。现象是一个酶切动了,另一个没切。解决:查NEBuffer rCutSmart或Takara QuickCut兼容表,选通用缓冲液,不兼容就顺序酶切。
3. 孵育温度或时间不对。现象是部分线性化,超螺旋和线性带共存。解决:多数酶37°C孵育1-2 h,快切酶15-30 min,慢切酶过夜,别室温放1 h就收。
4. DNA量太多或乙醇/盐残留。现象是加酶也不切,胶图全是超螺旋。解决:乙醇沉淀或柱纯化,洗脱用10 mM Tris-HCl pH 8.0,别用TE高盐洗脱。
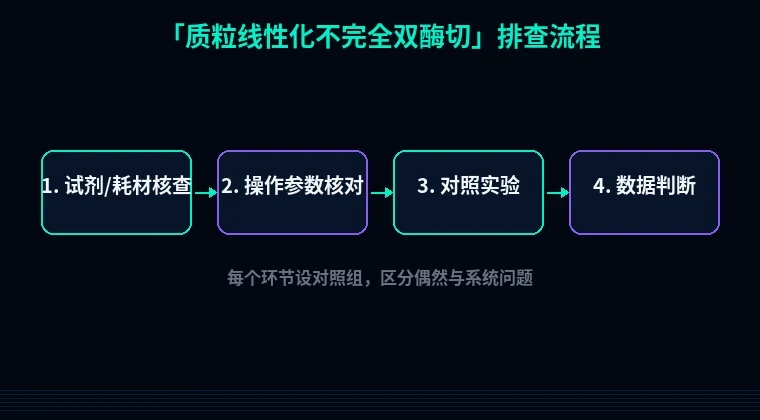
第二步:分维度系统排查
1. 质粒纯度不够,残留抑制剂。现象:加酶也不切,单酶切对照同样不动。原理:乙醇、SDS、高盐、酚残留会抑制限制酶活性。解决:取5 µg质粒,加0.1倍体积3 M NaOAc pH 5.2和2.5倍体积无水乙醇,-20°C放30 min,12000 g 4°C离心10 min,70%乙醇洗两次,晾干5-10 min,用20 µL 10 mM Tris-HCl pH 8.0溶解。验证:跑0.8%琼脂糖胶,A260/A280在1.8-1.9,A260/A230大于2.0。
2. 缓冲液不兼容或盐浓度不对。现象:一个酶切出了线性带,另一个位点没动。原理:不同酶对NaCl、pH、BSA要求不同,Buffer 2.1和3.1混用会掉活性。解决:用NEBuffer rCutSmart或Takara QuickCut通用缓冲液;若没有兼容条件,顺序酶切,先低盐酶37°C 1 h,乙醇沉淀或柱纯化,再换第二个酶缓冲液37°C 1 h。验证:设单酶切对照,每个酶单独切一份。
3. 甲基化敏感位点被阻断。现象:某个酶切位点总切不开,单酶切也不动。原理:DH5α等dam+菌株会把GATC甲基化,ClaI、XbaI、BclI等酶受阻。解决:换JM110、SCS110等dam-菌株重新制备质粒;或换同尾酶、改设计位点。验证:用对甲基化不敏感的酶做对照,或测序确认位点序列。
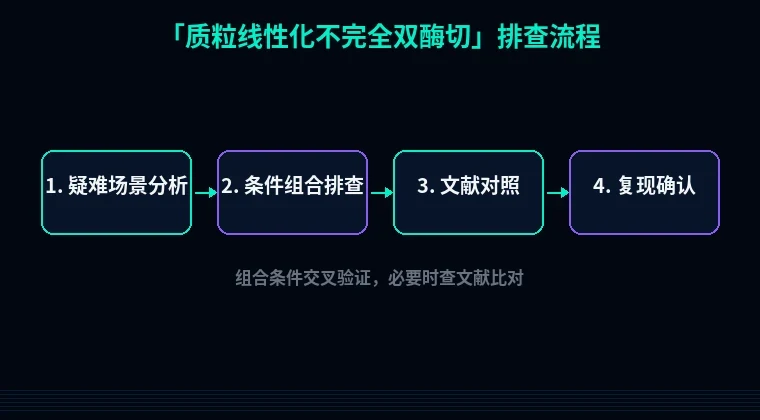
4. 双酶切位点太近或重叠。现象:只出现一个酶切,小片段跑丢。原理:两个酶同时结合,空间位阻互相干扰,间隔小于10 bp尤其明显。解决:顺序酶切,先切一个,纯化后再切另一个;或延长酶切到过夜。验证:引物设计时保证位点间隔大于10 bp,并在5'端加3-6个保护碱基。
5. 酶量过多导致星号活性。现象:胶图弥散、多条带、抹带。原理:甘油超过5%、酶体积超过总体积10%,酶会识别简并位点。解决:1 µg DNA用5-10 U,总酶体积不超过反应体积10%,需要更多酶就放大反应体积。验证:减少酶量到5 U,增加反应体积到50 µL,重跑胶看杂带是否消失。
6. 孵育时间或温度不足。现象:线性带很淡,超螺旋带残留。原理:超螺旋DNA比线性DNA更难切,动力学没走完。解决:37°C孵育2-4 h,或过夜;热失活80°C 20 min或65°C 20 min。验证:取5 µL反应液跑胶,看线性带比例是否超过90%。
7. 质粒拓扑结构或复制起始区干扰。现象:超螺旋带顽固残留,增加酶量也不完全。原理:超螺旋局部结构影响酶可及性,高GC或复制起始区更难切。解决:把DNA量降到1 µg,酶加到10-20 U,37°C切3 h;必要时加DMSO到5%提高部分酶活性。验证:跑0.8%胶,线性带单一,超螺旋带消失。