来源:酵母双杂交假阳性排除(DNA Lab Space 实验教程)| 编译:DNA Lab Space
筛库三天,四缺板上密密麻麻冒出几百个克隆。心里美滋滋,结果回转验证一做一个不吱声。假阳性是酵母双杂交的老毛病,诱饵自激活、3-AT浓度不够、文库自带激活域,每个坑都能让你白干两周。这篇教程按「低级错误→系统排查→进阶疑难」三层走,每个原因给你判断方法、验证动作和具体参数。照着做,能排除掉八成以上的假阳性。
第一步:先别急着怀疑人生,这几个低级错误检查了吗?
1. 四缺板忘了加3-AT,或者浓度只有1-2 mM。3-AT是His3竞争性抑制剂,浓度不够,弱自激活根本压不住。重新配,从5 mM开始梯度滴定。
2. 诱饵和猎物对照没做全。只做实验组,不做pGBKT7-bait + pGADT7空载、pGADT7-prey + pGBKT7空载。少一个对照,你连假阳性从哪来都说不清。
3. 培养时间过长,30°C放了6天以上。酵母会积累适应突变,原本阴性的板子也能冒出小菌落。四缺板一律20°C培养5-7天,别贪快。
4. 转化时质粒量太大。诱饵质粒超过500 ng,加上高拷贝载体,表达量爆表,自激活直接拉满。降一半,200-300 ng足够。
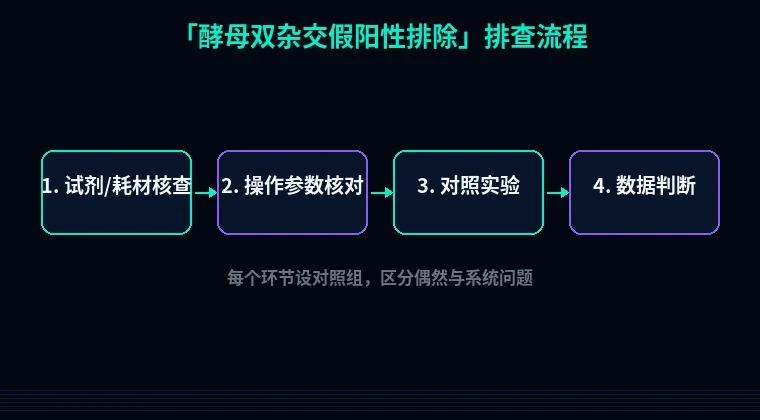
第二步:分维度系统排查,按流程锁定问题模块
模块一:诱饵自激活——最常见的假阳性来源
现象:pGBKT7-bait单转Y2HGold,涂SD/-Trp/-His+3-AT板,正常应该不长。如果长了,而且和实验组长得一样旺,基本就是诱饵自激活。
原理:有些蛋白自带转录激活区,或者能非特异性结合GAL4启动子。诱饵融合了GAL4 DNA结合域,一旦它自己能招募转录机器,报告基因就开了。
解决步骤:第一步,先做3-AT梯度滴定,设0、5、10、25、50、75、100 mM七个浓度,找最低抑制浓度。第二步,如果100 mM还压不住,说明自激活太强,直接截短诱饵。去掉N端酸性区、去掉跨膜区、去掉已知的激活域,保留互作结构域就行。第三步,换低拷贝载体,或者换到pGBKT7-Gal4之外的系统,比如pBridge。
验证方法:用同一批诱饵质粒,分别转SD/-Trp和SD/-Trp/-His+3-AT。前者长,后者不长,才算过关。
模块二:文库质量与猎物自激活
现象:诱饵单转不长,但共转文库后四缺板上克隆数上千,而且长得快。挑十几个回转,全部落空。
原理:文库里的猎物蛋白本身带激活域,或者文库构建时片段融合了内源激活序列。还有一种情况,文库滴度太高,非特异结合的概率被放大。
解决步骤:先测文库滴度,一般要求不低于1×10⁷ CFU/μg。共转时降低文库质粒量,从1 μg降到500 ng。同时做文库自激活对照:pGBKT7空载 + 文库,如果四缺板也长,说明文库有问题,换一批。
验证方法:挑单克隆,划线纯化到SD/-Leu/-Trp板,再点四缺板。纯化后仍然长的,做回转验证才靠谱。
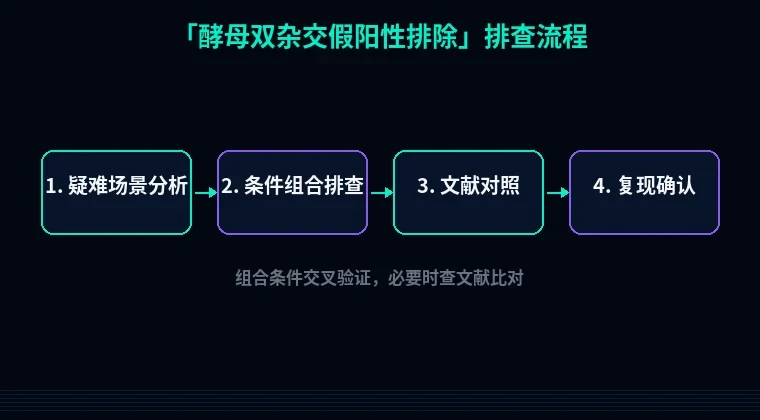
模块三:报告基因渗漏与筛选压力不足
现象:阴性对照pGBKT7-Lam + pGADT7-T在四缺板上也长出针尖大小的菌落。挑出来划线,又长不起来了。
原理:Ade2和His3报告基因有基础渗漏