来源:蛋白可溶性表达诱导条件(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你养了200 mL菌,OD一到就加IPTG,离心收菌、超声破菌、跑胶——目标条带全在沉淀里,上清干干净净。这不是你一个人踩过的坑,做过大肠杆菌表达的人几乎都经历过。可溶性表达失败,问题可能藏在诱导条件、宿主菌、载体标签,甚至"你以为的失败"里。下面从最低级的错误开始,一路排查到进阶状况,每一步都给判断依据、验证方法和具体动作。
第一步:先花十分钟排查低级错误
1. 菌株根本没有T7 RNA聚合酶。 普通BL21不含DE3片段,配pET系列载体必须用BL21(DE3)。翻菌种记录,不确定就做对照。
2. 抗生素忘了加,或者已经失效。 质粒丢了你还不知道,诱导出来的全是空菌蛋白。卡那霉素工作浓度50 μg/mL,氨苄100 μg/mL;氨苄在培养8小时后基本降解完,长程培养别指望它。
3. 诱导剂加错或漏加。 IPTG母液忘了补,或者把1 M母液当1 mM直接倒。标准用量0.1–1 mM,先确认母液浓度再动手。
4. 新质粒没验证。 挑单克隆先做菌落PCR或小提质粒酶切,确认插入片段真的在,再谈表达。
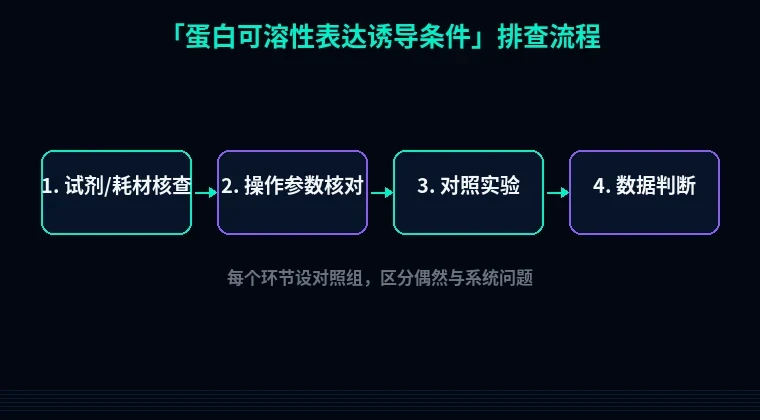
第二步:分维度系统排查(按流程逐段过)
模块一:诱导前的准备
① 宿主菌选得不对。 现象:表达量不低,可溶性比例不到10%。原理:不同宿主对折叠的助攻能力差很多——BL21(DE3)适合常规表达,Rosetta 2补稀有密码子,Origami和SHuffle能维持胞质氧化性帮二硫键形成,ArcticExpress自带冷激伴侣。解决:目标蛋白含二硫键就直接换SHuffle T7,别在BL21上死磕。验证:同一质粒分别转两株菌,各做4 mL小试,同样条件诱导后对比上清/沉淀。
② 载体标签没选好。 现象:小蛋白、毒性蛋白一律进沉淀。原理:N端大标签(GST、MBP、SUMO、Trx)本身可溶,能拽着目标蛋白正确折叠;只挂一个6×His等于没帮忙。解决:换pET-MBP或pET-SUMO,SUMO还能用Ulp1精准切除。验证:分别测融合状态和切标签后的可溶性。
③ 培养基缓冲能力差。 现象:LB里长得挺好,诱导后pH掉到6以下,蛋白全聚集。原理:大肠杆菌产乙酸,pH过低直接触发聚集。解决:换TB培养基,或在LB里补50 mM磷酸钾(pH 7.2)加1%甘油。验证:诱导结束测pH,低于6.5就是缓冲不及格。
④ 种子太老。 现象:同样条件昨天能溶,今天全沉淀。原理:反复传代的菌会积累突变、丢质粒。解决:从-80°C甘油管重新划板,单克隆接5 mL过夜,第二天按1:100转接。验证:OD对得上但表达量骤降,基本就是种子问题。
模块二:诱导参数
⑤ 诱导温度太高。 现象:37°C诱导2小时,表达量惊人,可溶性接近零。原理:高温下翻译快过折叠,新生肽链来不及折叠就互相黏。