来源:菌落PCR假阳性引物特异性(DNA Lab Space 实验教程)| 编译:DNA Lab Space
菌落PCR挑了几十个克隆,跑胶条带全亮,测序却一半空载?别急着怪感受态。假阳性里,引物特异性问题占大头。这篇从引物设计、菌落模板、PCR体系到电泳判读,把排查路径拆成能直接照做的步骤。覆盖低级错误、系统排查和进阶疑难,给你具体温度、体积和验证方法。
第一步:快速排查低级错误
1. 引物浓度搞错:把100 μM母液直接当工作液,终浓度高10倍,非特异条带立刻出现。重新稀释到10 μM,分装-20°C。
2. 模板加太多:牙签挑菌直接戳进PCR管,菌体抑制物和基因组DNA一起进反应。牙签先在10 μL无菌水涮一下,取1 μL做模板。
3. 退火温度照抄:引物Tm 58°C却用55°C退火,错配全扩出来。按Tm-3°C设梯度,先跑55-65°C。
4. 阴性对照省了:无模板对照和空载菌对照都不设,污染还是非特异分不清。每板必设NTC和空载菌对照。
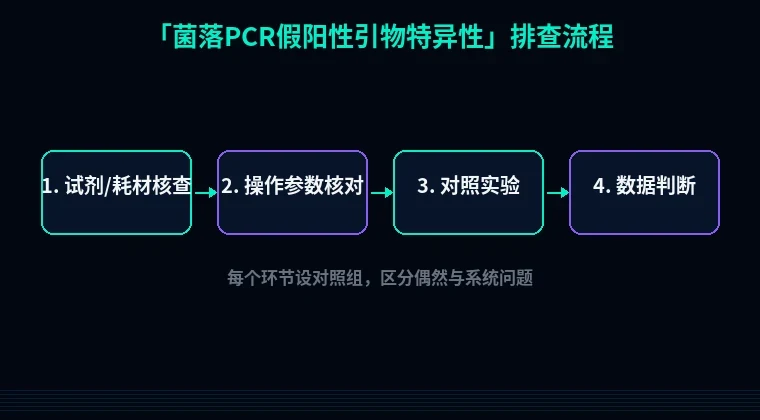
第二步:分维度系统排查
按实验流程走,从引物到电泳逐个过。
1. 引物设计:二聚体和非特异结合
现象:条带出现在50 bp以下,或比目的条带小很多。原理:引物3'端互补形成二聚体,或与非目标序列部分配对。解决:用Primer-BLAST检查特异性,避免3'端连续4个以上互补碱基。验证:跑引物二聚体对照——只加引物和dNTP,无模板,看是否出带。
2. 菌落模板:基因组DNA和质粒残留
现象:空载菌也扩出条带,或条带大小和目的不符。原理:大肠杆菌基因组DNA或质粒模板残留,引物若结合载体或基因组序列,假阳性就来了。解决:牙签挑