来源:酶切位点沉默突变引物设计(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆想消除内部酶切位点,结果PCR没条带、酶切切不开、测序全是原模板。你可能在设计引物时就埋了雷。沉默突变要改碱基却不改氨基酸,还要恰好破坏酶切位点。这篇教程从引物设计、PCR扩增、DpnI消化到转化验证,把常见故障一个个拆开。你按步骤排查,大概率能救回实验。别急着扔样品。
第一步:快速排查低级错误
1. 引物方向写反了。正向引物和反向引物互补后没覆盖突变位点。直接看SnapGene模拟,把突变放在引物中间,两侧各留10-15 bp同源臂。
2. 退火温度照搬公式。Tm算出来65°C,实际梯度PCR从50°C到65°C跑一遍。别只设一个温度,非特异条带和没条带都可能是温度不对。
3. 模板加太多。模板超过100 ng,DpnI消化不完全,平板上全是原模板菌落。稀释到1-10 ng/μL再用。
4. 酶切位点选错。想破坏的位点属于甲基化敏感酶?换同尾酶或直接测序验证。查NEB缓冲液,确认酶在体系里能切。
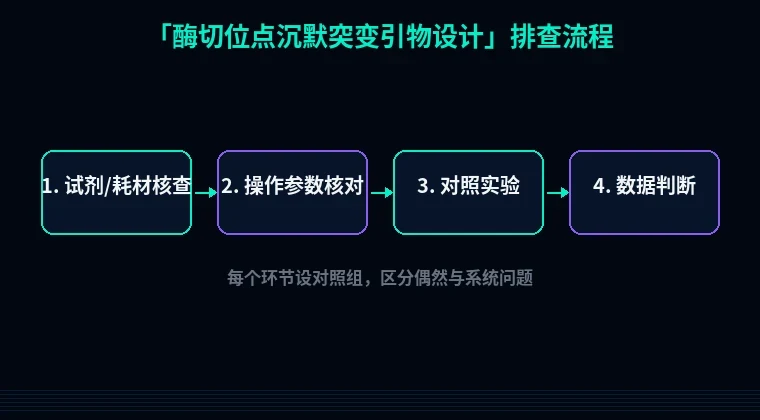
第二步:分维度系统排查
按实验流程走,每个环节都有坑。
1. 引物设计:沉默突变没选对密码子
现象:测序正确,但蛋白表达量低或出现剪接异常。原理:同义密码子使用频率不同,稀有密码子拖慢翻译。解决:换高频密码子。大肠杆菌中Arg用CGT,Leu用CTG,不要用CTA。验证:用密码子优化工具算CAI值,目标>0.8。
2. 重叠区Tm不匹配
现象:两个片段分别扩增成功,重叠延伸PCR无全长产物。原理:重叠区Tm差超过5°C,退火时一个片段先结合,另一个跟不上。解决:设计重叠区至少15 bp,Tm控制在55-60°C,两端Tm差<3°C。验证:先跑重叠延伸PCR,退火温度从55°C梯度到65°C,跑1%琼脂糖凝胶看全长条带。
3. 引物二聚体或发夹
现象:PCR无条带,或出现小于100 bp的弥散带。原理:引物3'端互补形成二聚体,Taq酶优先扩增二聚体。解决:用OligoAnalyzer检查,ΔG > -9 kcal/mol。重新设计,避免连续4个以上互补碱基。验证:PCR体系不加模板,只加引物和水,跑胶看有没有二聚体带。
4. 突变位点没放引物中间
现象:DpnI消化后转化,长出的克隆里一半是原模板。原理:突变位点靠近引物5'端,错配延伸效率低。解决:突变位点放引物中间,两侧各10-15 bp。引物总长35-45 bp。验证:挑5个克隆测序,突变率应>80%。
5. PCR退火温度太低
现象:出现多条非特异带,或SMear。原理:低温下引物错配。解决:梯度PCR,从58°C到68°C。用高保真酶,如Q5,退火温度按NEB计算器加3°C。验证:跑2%琼脂糖凝胶,120 V,30分钟。
6. 延伸时间不足
现象:目标条带弱或无。原理:长片段需要更长时间。解决:72°C延伸1 min/kb。全质粒PCR扩增5 kb,延伸5分钟。验证:跑胶看条带大小。
7. 模板量过高
现象:DpnI消化后仍有大量转化子。原理:甲基化模板太多,DpnI切不完。解决:模板稀释到1-10 ng/μL。DpnI加1 μL(20 U/μL),37°C消化1-2小时。验证:取5 μL消化产物跑胶,模板带应消失。
8. DpnI失活或用量不足
现象:平板上全是原始模板菌落。原理:DpnI只切甲基化DNA,模板来自dam+菌株才有效。解决:37°C 1-2小时,80°C 20分钟失活。验证:取5 μL消化产物直接转化,另取5 μL不消化作对照。消化组菌落数应下降100倍。
9. 感受态细胞效率低
现象:无克隆或克隆数<10个。原理:转化效率<10^6 cfu/μg。解决:用高效感受态,热激42°C 45秒,冰上2分钟。验证:加1 μL 10 pg/μL质粒作阳性对照。
10. 酶切验证失败
现象:酶切图谱不变。原理:沉默突变没破坏酶切位点,或位点被甲基化保护。解决:直接测序。挑3-5个克隆,用原酶切位点内切酶消化,跑1%琼脂糖凝胶。
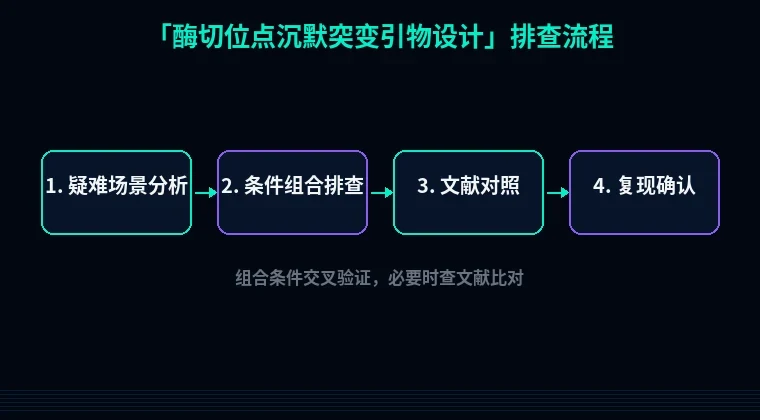
第三步:进阶疑难问题
1. 沉默突变影响mRNA二级结构
现象:蛋白表达量骤降,但测序正确。原理:同义突变改变mRNA折叠,核糖体结合受阻。解决:用RNAfold预测自由能,换另一个同义密码子。验证:做Western blot,对比突变前后表达量。
2. 多位点沉默突变效率低
现象:需要破坏3个酶切位点,重叠延伸PCR总失败。原理:片段多,重叠区不匹配。解决:分步PCR,先做两个位点,再做第三个。或改用Gibson组装,重叠区设计20-25 bp。验证:每步跑胶确认片段大小。
3. 模板甲基化状态不对
现象:DpnI消化后仍有原模板。原理:模板来自dam-菌株,DpnI不切。解决:用dam+菌株制备模板。验证:取1 μg模板,加1 μL DpnI,37°C 1小时,跑胶看是否被切碎。
避坑总结+实操建议
3条核心结论:
- 突变位点放引物中间,两侧同源臂至少10 bp。
- 重叠区Tm 55-60°C,两端差<3°C。
- DpnI消化后必须跑胶验证,确认模板带消失再转化。
2条日常好习惯:
- 每次设计完用SnapGene或PrimerX模拟,检查二聚体、发夹和Tm。
- 保留原始模板和PCR产物,跑胶确认后再往下做。
##