来源:蛋白纯化标签切除效率酶切比例(DNA Lab Space 实验教程)| 编译:DNA Lab Space
过夜酶切,第二天跑胶一看,融合蛋白条带还是那么浓,标签像焊死在上面。更气人的是,有时候切是切开了,但目标蛋白也跟着降解,或者切完就沉淀。酶与底物到底按什么比例加?缓冲液里哪个组分在拖后腿?这篇把标签切除的常见坑按实验流程捋一遍,每一步都给你能直接上手的判断方法和参数。
第一步:先别怀疑人生,这4个低级错误占了七成
1. 比例按体积算而不是按质量算。 有人加“1 μL TEV”就以为够了,如果TEV是1 mg/mL,底物有5 mg,实际比例是1:5000,酶量差了两个数量级。直接按底物质量配:1 mg融合蛋白加10-20 μg TEV。
2. Ni洗脱液没脱咪唑就直接加酶。 500 mM咪唑对多数蛋白酶是抑制的。上脱盐柱或透析到低咪唑缓冲液再切,咪唑控制在20 mM以下。
3. 缓冲液里没有还原剂。 TEV、PreScission这类半胱氨酸蛋白酶的活性位点需要还原环境。加0.5-1 mM DTT或TCEP,别用β-巯基乙醇代替,它跟Ni残留会打架。
4. 酶被反复冻融或者早就失活了。 分装成5-10 μL一支,-80°C存放,取一支用一支。拿旧批次的酶先切一个已知好切的对照底物,确认酶没问题。
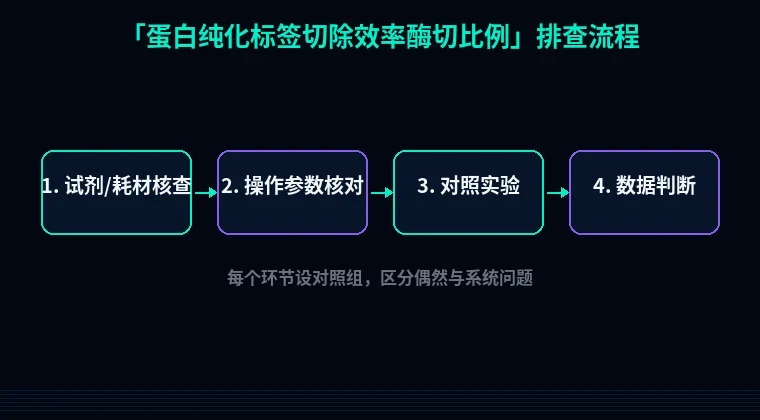
第二步:分维度系统排查
1. 先做时间梯度小试,别一上来就过夜
现象:过夜后切不动,但不知道是酶不够还是时间不够。
原理:酶切是动力学过程,比例、温度、时间三个变量互相补偿。一次改一个,否则你永远不知道瓶颈在哪。
解决步骤:取100 μg底物,按1:100加酶,16°C孵育。在0、1、2、4、8、16 h各取10 μL,立刻加5×上样缓冲液,95°C煮5 min终止。SDS-PAGE看切割率随时间的变化曲线。
验证方法:切割率用ImageJ定量,切下的标签条带和目标条带灰度相加除以总灰度。如果4 h到8 h曲线还在涨,说明就是酶不够或时间不够,比例提到1:50再来一轮。
2. 缓冲液配方,逐项对照酶的说明书
现象:同一批酶,切A蛋白很顺,切B蛋白一动不动。
原理:每种蛋白酶有自己的最适pH、盐浓度和辅因子要求。TEV偏pH 7.5-8.5,凝血酶偏pH 8.0,PreScission偏pH 7.0-7.5。盐太高会屏蔽静电相互作用,甘油超过10%会降酶活。
解决步骤:把底物换到对应缓冲液。TEV的标准体系:50 mM Tris-HCl pH 8.0,150 mM NaCl,1 mM DTT,可加0.5 mM EDTA。PreScission:50 mM Tris-HCl pH 7.5,150 mM NaCl,1 mM DTT,1 mM EDTA。肠激酶体系里补1-2 mM CaCl₂,它需要钙离子才有活性。
验证方法:设三个对照——只有底物、只有酶、底物加酶但缓冲液不加还原剂。跑胶看酶自切条带在哪,别把酶自切带误判成目标蛋白。
3. 底物本身的构象,标签可能被“藏”起来了
现象:酶加到1:10,小肽底物秒切,但你的蛋白就是切不动。
原理:标签或切位点埋在蛋白内部、形成二聚体、或者切位点两侧有刚性二级结构,蛋白酶根本接触不到。
解决步骤:先试低盐(50 mM NaCl)减少静电屏蔽;再加0.1% Triton X-100或0.5 mM CHAPS轻微扰动构象。还不切,可加0.5-1 M尿素,但先做小试确认目标蛋白不变性。终极方案是重新设计构建体,把切位点前后各移2-3个氨基酸,避开二级结构。
验证方法:切完后做质谱,确认切割位点是否准确,有没有切在非预期位置。
4. 温度与时间,4°C过夜不一定是最优解
现象:4°C切了16 h,只切掉一半。
原理:低温下酶活大幅下降,虽然酶稳定性好,但动力学慢。16°C是稳定性和活性的折中点,室温2-4 h则适合稳定的目标蛋白。
解决步骤:15-18°C孵育4-16 h。目标蛋白怕降解就选16°C、8 h;目标蛋白很稳就直接室温、2 h。切完后立即用Ni柱或亲和柱把酶和标签去掉,别泡在反应体系里。
验证方法:在4 h和8 h各取样,对比16°C和4°C的切割率。如果16°C 8 h能切90%,就没必要赌过夜。
第三步:进阶疑难
1. 切开了,但目标蛋白和标签分不开
这通常是标签肽段太小、或者目标蛋白和标签电荷性质接近导致的。解决:换带His的蛋白酶,切完后用Ni柱把酶和标签一起拉走,流穿就是纯目标蛋白。或者用GST标签,切完用谷胱甘肽柱反向去除。
2. 蛋白酶自切,条带跟目标蛋白重叠
TEV和凝血酶都会自切。判断方法:跑一个只有酶不加底物的对照,记下自切带的位置。如果跟目标蛋白重叠,换用另一种蛋白酶,比如PreScission或SUMO/ULP1系统。SUMO标签的切割效率通常明显高于His标签,特别适合难切的目标蛋白。
3. 切完就沉淀
切割后标签移除,蛋白构象暴露,疏水区聚集。解决:切之前把缓冲液换成含150-300 mM NaCl和5%甘油的体系,切完后立刻过柱,别过夜。严重的话可试0.5 M L-精氨酸辅助增溶。
避坑总结+实操建议
三条核心结论
1. 酶量按底物质量算,起始比例从1:100开始,难切的提到1:50甚至1:20。别按体积随手加。
2. 缓冲液条件是第二大杀手。还原剂必须有,咪唑必须降,pH必须对。三项里有一项不对,比例再高也白搭。
3. 先做时间梯度小试,4-8 h内取样判断。不要一上来就过夜,过夜可能带来非特异降解。
两条日常好习惯
1. 酶分装-80°C保存,每次取一支,冰上融化后立刻用,多余的直接扔,不反复冻融。
2. 每个新构建体第一次切标签时,固定设三个对照:无酶、无底物、野生型酶切已知底物。跑胶留图,后面出问题直接翻记录。
工具推荐
切不动的时候,很多时候问题出在构建体设计本身。切位点位置、标签选择、密码子优化都会影响表达量和可溶性。站内的[引物设计工具](/primer-design)可以帮你重新规划切位点上下游的序列,[密码子优化工具](/codon-optimization)能提升表达量,[蛋白可溶性优化工具](/solubility-optimization)则能在表达阶段就减少包涵体,间接让酶切效率提上去。构建体设计对了,后面酶切才不用靠堆酶量硬扛。