来源:噬菌体展示淘选弱洗脱(DNA Lab Space 实验教程)| 编译:DNA Lab Space
淘选跑完,洗脱滴度比投入量低了三个数量级,第二轮富集信号还在原地踏步。很多人第一反应是"洗脱液不够狠",然后拼命加酸,结果越洗越糟。其实弱洗脱大部分锅不在洗脱这一步,而在前面的包被、封闭、洗涤里。这篇按实验流程走一遍,从包被到中和扩增,每一步怎么判断、怎么验证、怎么救,讲清楚。
第一步:先查四个低级错误
1. 洗脱液pH偏了。 Glycine-HCl要现配现用,pH 2.2。有人拿放了两周的母液直接用,pH飘到2.8以上,噬菌体当然洗不动。解决:0.2 M甘氨酸,用HCl调pH 2.2,0.22 μm过滤,当天配当天用。
2. 洗脱后忘了中和。 噬菌体在pH 2.2里待超过15分钟,感染性断崖式下跌。解决:洗脱液一收出来立刻加1/10体积的1 M Tris-HCl(pH 9.1),混匀后测pH,应落在7.0-7.5之间。
3. 封闭不彻底。 孔板没封住,噬菌体全被塑料表面吃掉,你看到的"低滴度"其实是被吸走的那部分。解决:3% BSA/PBS,4°C过夜,或5%脱脂奶粉37°C孵育2小时,封闭完用PBST洗3遍。
4. 洗涤液Tween-20浓度抄错。 有人PBST里加到0.5% Tween-20还洗十遍,弱结合克隆全被冲走。解决:前两轮用0.05% Tween-20/PBS洗3-5遍,别一上来就高压。
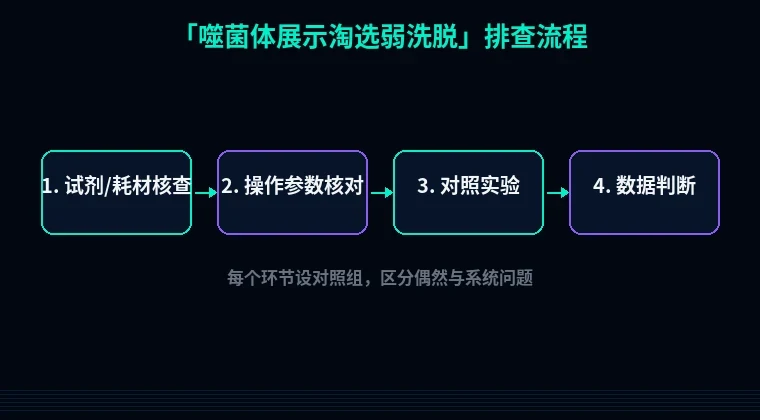
第二步:沿实验流程分模块排查
模块1:抗原包被与固定
现象:每轮淘选后测不到富集,洗脱滴度卡在10³-10⁴。
原理:抗原没挂上,或者挂上了但构象变了,噬菌体根本没东西可结合。
解决:0.1 M NaHCO₃(pH 8.6)稀释抗原到100 μg/mL,96孔板每孔加100 μL,4°C过夜。敏感抗原改用生物素化抗原+链霉亲和素预包被板,室温30分钟即可。
验证:拿一株已知单抗做ELISA,确认包被量;或者用酶标抗体做直接包被对照。
模块2:噬菌体投入量与文库多样性
现象:第一轮洗脱滴度尚可,第二轮反而崩了。
原理:投入太少会随机漂变,或者扩增时宿主菌OD不对,导致噬菌体偏向性扩增。
解决:首轮投入10¹¹-10¹² pfu。扩增时TG1培养到OD₆₀₀ 0.4-0.5再接种,37°C、250 rpm摇到OD 0.6-0.8就收,别过夜。
验证:每轮记录投入/产出比。正常富集应该逐轮上升10倍以上,平了就是有问题。
模块3:结合与孵育条件
现象:洗脱滴度极低,延长结合时间也没改善。
原理:结合缓冲液里Tween或盐浓度太高,把特异结合也竞争掉了。
解决:结合缓冲液用PBS,最多加0.1% BSA和0.05% Tween-20。室温孵育1-2小时,或37°C 1小时。慢动力学克隆改4°C过夜。
验证:设不包被抗原的空白孔。空白孔滴度应低于抗原孔100倍,低于这个数就是背景压不住。
模块4:洗涤强度
现象:洗脱滴度上来了,但测序一看全是重复序列,结合信号还低。
原理:洗涤太弱,非特异克隆被一起洗下来。
解决:逐轮加压。第1轮0.05% Tween-20洗5遍,每遍1分钟;第2轮洗8遍;第3、4轮换0.1%-0.2% Tween-20,每遍2-3分钟。
验证:每轮都做空白孔对照,比较抗原孔/空白孔的滴度比值。比值>100才算真富集。
模块5:洗脱策略
现象:洗脱滴度比"直接把孔内残留菌裂解"还低。
原理:洗脱条件与克隆