来源:微量核酸定量不准荧光染料(DNA Lab Space 实验教程)| 编译:DNA Lab Space
样品只剩20 µL,Nanodrop读数飘得像心电图,指望Qubit给个准数——结果还是偏低一半。荧光染料法测微量核酸确实灵敏,但它对操作细节的容忍度极低。移液误差、残留去垢剂、标准品基质不匹配,任何一环出问题都能让浓度值偏差30%以上。这篇教程按实验流程拆解排查路径,从取样到读数逐项给你判断标准和解决动作,附三个进阶疑难的处理方案。
第一步:先别怀疑试剂,这几个低级错误占七成
1. 标准品没回温就稀释。4°C拿出来的标准品直接做梯度,移液器吸的是粘稠冷液,实际体积偏少。室温平衡15分钟再开盖。
2. 用纯水稀释标准品和样品。低浓度下核酸会吸附到管壁,1 ng/µL以下尤其明显。换成试剂盒自带的TE缓冲液或0.1×TE。
3. 选了错误量程的试剂盒。dsDNA BR(100–1000 ng)去测2 ng/µL的样品,读数永远趴在底线附近。先估个大概区间再开盒。
4. 比色管壁有指纹或划痕。荧光计是侧向激发,管壁脏污会散射光。戴手套拿管子上部,用无尘纸擦干外壁。
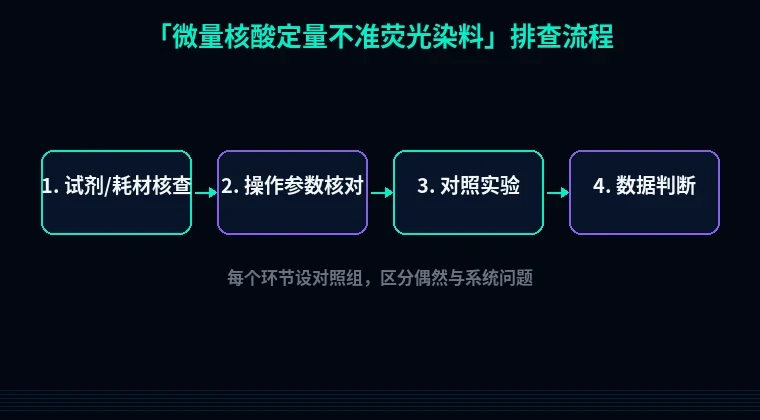
第二步:分维度系统排查
A. 取样与前处理
1. 移液器不准或取样体积太小
现象:同一个样品测三次,CV超过15%。
原理:0.5–2 µL的移液误差在低量程移液器上能到10%,加上管壁残留,实际加入量比标称少。
解决:把移液器调到2 µL档,用天平称水校验(2 µL水=1.998 mg,20°C)。样品量够就加到5 µL。
验证:同一份样品分3管独立加样,看读数离散度。CV<10%才算过关。
2. 残留物干扰——最常见
现象:读数比Nanodrop低一大截,或者加标回收率只有50%。
原理:SDS、Triton X-100、胍盐、酚、EDTA、高盐会淬灭荧光或改变染料结合。PicoGreen对SDS特别敏感,0.01%就能压信号。
解决:乙醇沉淀加70%乙醇洗两次,或过柱纯化。实在不能纯化,做系列稀释,把抑制物浓度压到阈值以下。
验证:加标回收。取5 µL样品,加5 µL已知浓度标准品,测值应该等于原值加标准品值。回收率80–120%说明基质干净。
3. 核酸片段太短
现象:小RNA、cfDNA、PCR产物(<100 bp)读数偏低。
原理:PicoGreen是嵌入型染料,短片段可嵌入的碱基对数少,摩尔荧光效率下降。50 bp片段的响应大概只有1000 bp的60%。
解决:换用针对短片段的试剂盒,或改用qPCR/ddPCR绝对定量。
验证:用50 bp和1000 bp两种标准品分别做曲线,比较斜率差异。
B. 标准曲线与试剂体系
4. 标准品梯度稀释错误
现象:标准曲线R²<0.99,或者斜率偏离。
原理:标准品原液浓度高(通常100 ng/µL),连续稀释时移液误差被逐级放大。每次稀释都要换枪头、涡旋10秒。
解决:做5–6个点,从100 ng/µL开始2倍稀释。每个点用独立管,别在同一管里反复吸打。
验证:重做一遍曲线,R²应该≥0.995。
5. 标准品和样品基质不匹配
现象:纯标准品曲线很漂亮,样品读数却偏低。
原理:标准品稀释在TE里,样品在含盐或去垢剂的裂解液里,荧光量子产率不同。
解决:用样品的空白基质稀释标准品,或者做加标回收校正。
验证:同一样品分别用TE和空白基质稀释后测,看两者差多少。
6. 染料工作液配错或孵育不到位
现象:所有读数普遍偏低或偏高。
原理:Qubit试剂盒是1:200稀释,染料浓缩液必须充分混匀。孵育时间不够,结合反应没到平衡。
解决:按说明书配,涡旋5秒,室温避光孵育5分钟。别超时,荧光会漂。
验证:配完的工作液1小时内用完,超时重配。
C. 仪器与计算
7. 空白本底没扣干净
现象:0 ng标准品读数不是0,