来源:蛋白复性沉淀添加剂筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
包涵体复性本来就够折磨人。你按文献加了0.5 M L-精氨酸,4°C孵育过夜,第二天离心一看——管底还是一层白。添加剂到底加没加对?浓度够不够?是添加剂无效,还是压根问题不在添加剂?这篇教程按"低级错误→分维度排查→进阶疑难"三层走,覆盖溶解、稀释、添加剂配比、氧化还原环境和检测判断,每一步都给具体参数和验证动作。
第一步:先别怀疑添加剂,快速排查4个低级错误
1. L-精氨酸没调pH。 L-Arg水溶液pH约10.5,直接溶进复性缓冲液会把整体pH拉到9以上,多数蛋白在这个pH下直接变性聚集。配0.5-0.8 M L-Arg后必须用浓HCl调回pH 8.0,再定容。
2. 变性剂残留过高。 溶解包涵体用6-8 M尿素或6 M盐酸胍,稀释复性时若稀释倍数不够,尿素残留超过1 M,蛋白基本没有正确折叠的机会。快速算一下:10倍稀释后6 M尿素还剩0.6 M,勉强可接受;5倍稀释剩1.2 M,大概率失败。
3. 添加剂加入顺序搞反。 正确顺序是复性缓冲液(含添加剂+氧化还原对)先配好、预冷到4°C,再缓慢滴加变性蛋白。反过来把蛋白先加进去再加添加剂,局部浓度冲击会造成瞬时聚沉。
4. 忘记做本底对照。 每次筛添加剂必须平行跑一组"不加任何添加剂"的复性管。没有这个对照,你根本判断不了添加剂是帮忙还是帮倒忙。有些蛋白在L-Arg里沉淀比不加还严重。
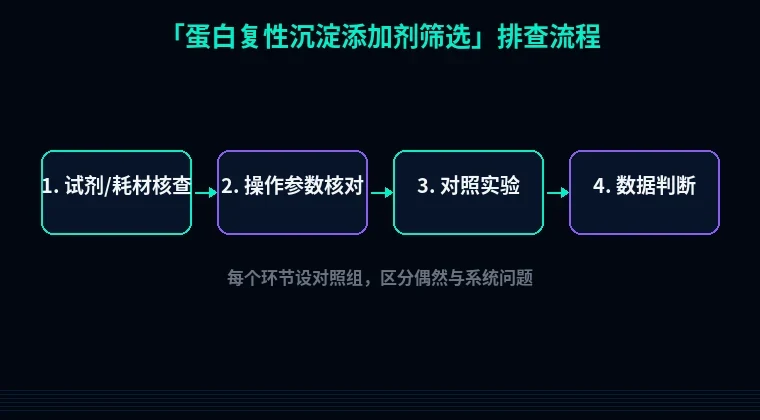
第二步:分维度系统排查,按流程一段段过
1. 包涵体溶解与变性剂残留(复性前)
现象:复性液刚稀释就发浑,离心12000 rpm、4°C、10分钟,沉淀量超过起始蛋白的50%。
原理:残余变性剂让蛋白保持无序伸展态,同时改变溶液极性,削弱疏水作用屏蔽。添加剂在此环境里根本来不及发挥作用。
怎么解决:溶解用6 M盐酸胍+20 mM Tris-HCl pH 8.0+5 mM DTT,室温孵育2小时或4°C过夜。复性前把变性剂稀释到≤0.5 M尿素当量。若必须高起始浓度,改用透析复性,分3-4次换液,每次4°C、4小时以上。
验证:取复性前样品测A280估算浓度,稀释后测电导率,控制在15 mS/cm以下再上柱或测活。
2. 添加剂本身:浓度、pH、纯度
现象:加了添加剂,沉淀没减少,活性也测不到。
原理:L-Arg有效区间一般是0.3-0.8 M,低于0.2 M几乎无屏蔽作用,高于1 M又因离子强度过高促进聚集。甘油常用5-10%(v/v),PEG 4000/6000用0.05-0.2%(w/v),Triton X-100用0.01-0.1%(v/v)。浓度不对,等于白加。
怎么解决:按梯度筛,L-Arg设0.2/0.4/0.6/0.8 M四档,其余添加剂至少三个浓度。所有添加剂配成10×母液,0.22 μm滤膜过滤,-20°C分装保存,避免反复冻融。
验证:A340或A600测浊度,同一时间点比本底对照低30%以上才算有效;再跑非还原SDS-PAGE看单体条带比例。
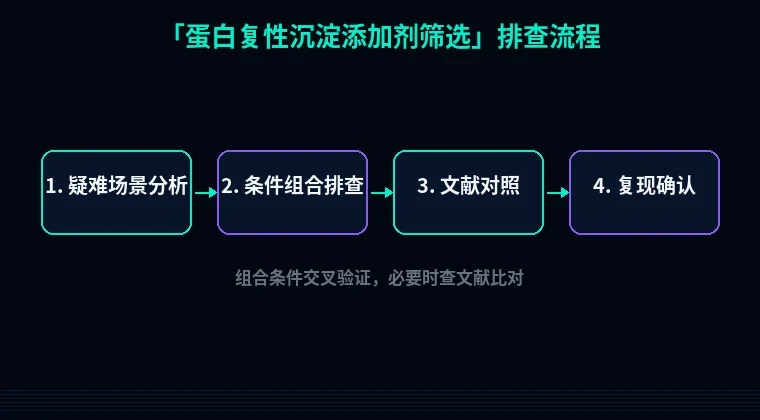
3. 复性条件:温度、蛋白浓度、时间与搅拌
现象:小体积试复性成功,放大到50 mL就沉淀。
原理:复性速率和聚集速率都随蛋白浓度升高而加快,但聚集是二级以上反应,浓度翻倍聚集速率可能涨四倍。温度高同样如此。
怎么解决:终蛋白浓度压到0.05-0.2 mg/mL。温度用4°C,别图快用25°C。时间给足12-24小时,慢速旋转或轻摇(50-80 rpm),不要磁力搅拌,气泡界面就是聚集核。
验证:每隔2小时取50 μL测A340,曲线平台化说明聚集停止;同时测活性回收率。
4. 氧化还原环境与金属离子
现象:单体条带有了,但活性为零,或出现二聚体、多聚体条带。
原理:含二硫键的蛋白需要GSH/GSSG氧化还原对来重排。比例不对,