来源:酶切位点沉默突变引物磷酸化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做定点突变,想悄悄去掉一个酶切位点,同时用磷酸化引物做反向PCR自连。结果呢?要么平板上一片空白,要么长出的克隆全是假阳性。别急着扔管子。问题大概率出在引物设计、磷酸化效率、DpnI消化或连接条件上。这篇教程按实验流程拆解,从引物到测序,一步步帮你揪出元凶。
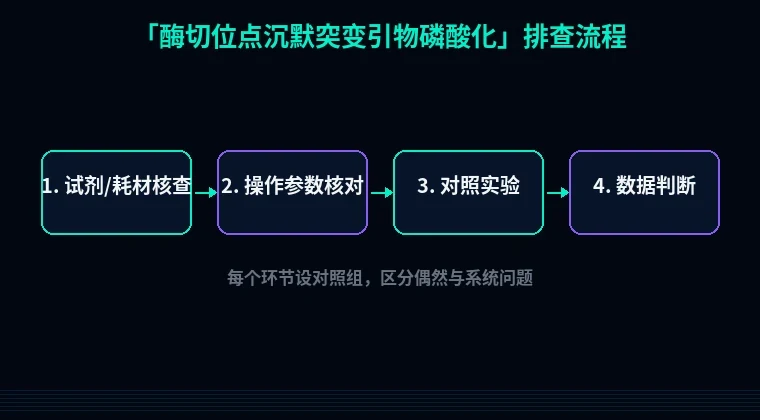
第一步:先看4个低级错误
1. 引物没磷酸化就直接用。T4 PNK 10 U,37°C 30分钟,加10 mM ATP,然后65°C灭活20分钟。别省这步。
2. 模板质粒加太多。1-10 ng足够,超过50 ng会让DpnI消化不彻底,背景菌落满天飞。
3. 退火温度照搬普通引物。磷酸化引物Tm可能降1-2°C,用Tm-5°C做梯度。
4. 连接时间太短。平末端连接用T4连接酶,16°C过夜,别只放室温10分钟。
第二步:分维度系统排查
1. 引物设计与沉默突变
现象:PCR有带,但酶切鉴定显示位点没消失,或者测序发现氨基酸变了。
原理:沉默突变要改密码子但不改氨基酸,还得恰好破坏酶切位点。比如EcoRI的GAATTC,改成GAATCC就沉默了,但可能引入新位点。
解决:先查密码子表,选同义密码子。用DNASTAR或在线工具检查是否产生新酶切位点。引物5'端磷酸化,3'端不能有磷酸。
验证:拿设计好的引物做虚拟PCR,再用限制酶图谱分析。测序是金标准。
2. 磷酸化反应
现象:连接后转化,菌落数少于10个。
原理:T4 PNK把ATP的γ-磷酸转到引物5'-OH上。ATP降解或引物有5'-磷酸(合成时已加)都会导致失败。
解决:用新鲜配的10 mM ATP,-20°C分装。T4 PNK 10 U,37°C 30分钟。引物合成时要求5'端为羟基,不要磷酸化修饰。
验证:取1 μL磷酸化引物,用薄层色谱或质谱检测。或者做连接对照:磷酸化引物+连接酶,看能否自连。
3. PCR扩增与模板消化