来源:细胞转染荧光弱质粒纯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
转染48小时后上显微镜,视野里细胞稀稀拉拉亮着几个,曝光拉到800毫秒还是灰蒙蒙一片。你心里一沉:质粒是不是没提干净?还是转染试剂过期了?别急着重新做,大概率问题出在你能看见的几个环节。这篇教程按“基础错误→流程分模块排查→进阶疑难”三层路径,把细胞转染荧光弱的常见原因一次说清。往下看,先别扔样本。
第一步:快速排查低级错误
1. 质粒浓度测错或降解了还不自知。 取2 μL质粒用NanoDrop测浓度,A260/A280低于1.7说明蛋白污染严重,直接重提;跑1%琼脂糖凝胶,上样200 ng,如果条带弥散或出现在高分子量区域,质粒已降解。
2. 转染试剂和质粒比例用反了。 Lipofectamine 3000常用比例是1 μg质粒配1.5-2 μL试剂,有人把体积比当质量比用,复合物根本没形成。
3. 细胞铺板密度不对。 转染当天细胞汇合度应在70%-80%。低于50%细胞太稀,荧光统计时视野里找不到几个阳性;高于90%细胞已接触抑制,摄取效率骤降。
4. 荧光蛋白激发波长选错了。 GFP看488 nm,RFP看558 nm,别拿GFP的滤镜去看mCherry。曝光时间先设200 ms,逐步往上加,过曝会掩盖弱信号。
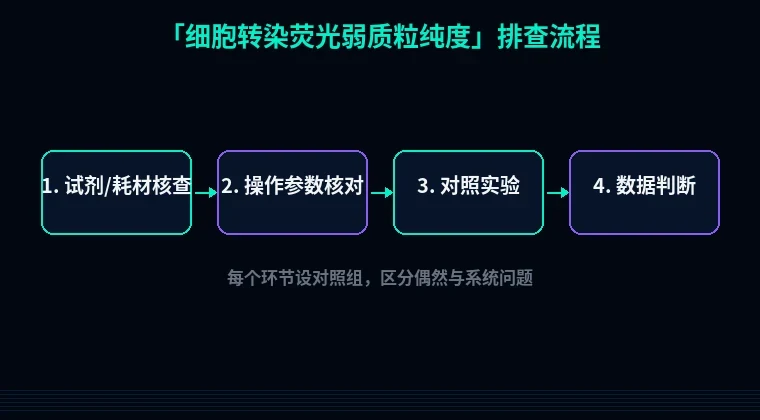
第二步:分维度系统排查
模块A:质粒纯度与质量(最容易被低估的环节)
1. 内毒素残留过高。
现象:转染24小时后细胞状态差、荧光弱且碎片多。
原理:大肠杆菌裂解时释放的内毒素会激活细胞应激通路,影响CMV启动子活性并降低细胞存活率。
解决:用去内毒素抽提试剂盒重提质粒。如果手头只有普通柱抽提,加一步Triton X-114两相萃取:每500 μL质粒溶液加25 μL预冷Triton X-114,冰浴15分钟,37°C静置5分钟,12000×g离心2分钟,取上层水相重复一次。
验证:取100 ng质粒做LAL内毒素检测,转染级质粒应低于0.1 EU/μg。
2. RNA残留导致A260读数虚高。
现象:测浓度看着挺高,电泳条带却淡。
原理:RNA在260 nm同样有强吸收,高RNA污染会让浓度计算偏高,实际加入的质粒DNA量不够。
解决:重提时加RNase A至终浓度100 μg/mL,37°C消化15分钟再上柱。或者用Qubit荧光定量法测DNA浓度,能排除RNA干扰。
验证:跑胶时加一个已知浓度的λ-Hind III marker做定量对照。
3. 质粒超螺旋比例低。
现象:转染效率时好时坏,同一批质粒不同天做结果差异大。
原理:转染试剂主要与超螺旋质粒形成复合物,开环或线性化质粒的转染效率可能下降3-5倍。
解决:感受态细胞复苏后不要连续传代超过3代,提质粒时裂解时间控制在5分钟内,避免剧烈涡旋。用无内毒素大提试剂盒,洗脱用65°C预热的TE缓冲液。
验证:跑0.8%琼脂糖凝胶,80V跑60分钟,超螺旋条带应占80%以上(最快那条带)。
模块B:转染操作细节
4. 复合物孵育时间不对。
现象:荧光弱但细胞状态正常。
原理:脂质体与DNA需要15-30分钟形成稳定复合物。少于10分钟复合不完全,超过45分钟开始聚集沉淀。
解决:Opti-MEM中稀释质粒和试剂,各自静置5分钟,然后混合、轻弹管壁、室温静置20分钟。到点直接加入细胞,别拖。
5. 血清干扰。
现象:复合物加入后细胞大量死亡,荧光几乎看不到。
原理:血清中的核酸酶会降解质粒,某些蛋白会竞争性结合脂质体。
解决:转染前用无血清Opti-MEM洗细胞一次,复合物在无血清环境中孵育。加入复合物后4-6小时换回含血清培养基,如果细胞敏感可缩短到3小时。
6. 质粒与试剂比例失衡。
现象:荧光弱且细胞形态变圆。
原理:脂质体过量会撕裂细胞膜,质粒过量则复合物不完整。
解决:12孔板每孔用0.5-1 μg质粒配1.5-2 μL Lipofectamine 3000。做梯度预实验:质粒设0.5、0.8、1.0 μg,试剂设1.0、1.5、2.0 μL,找最优组合。
模块C:细胞状态与检测环节
7. 细胞代数过高。
现象:同一批质粒上个月转染效率60%,现在只有15%。
原理:HEK293T传至P20以后转染效率明显下降,HeLa传至P15后开始出现类似情况。
解决:从液氮重新复苏低代次细胞,传至P5-P10之间用于转染实验。记录每批细胞的代次,超过P15不用。
8. 荧光检测参数不当。
现象:肉眼能看到弱荧光,拍照却几乎全黑。
原理:荧光强度与曝光时间、增益、物镜数值孔径直接相关。
解决:先用20×物镜,曝光从100 ms逐步加到1秒,增益先设1×。拍弱荧光时关掉室内白光,用油镜会显著提升信号。GraphPad统计阳性细胞率时,至少数5个随机视野、每个视野100个细胞以上。
第三步:进阶疑难问题
1. 启动子甲基化或沉默。
现象:质粒纯度高、操作无误、细胞状态好,但同一批质粒在不同细胞系中荧光差异巨大。
原理:CMV启动子在某些细胞系中会被DNA甲基转移酶修饰,导致转录沉默。
解决:换用EF1α或CAG启动子驱动的荧光质粒做对照。如果EF1α能亮而CMV不亮,就是启动子沉默。实在要用CMV,可在培养基中加5 μM 5-氮杂胞苷处理24小时再转染。
2. 荧光蛋白折叠问题。
现象:荧光弱但Western blot检测蛋白表达量正常。
原理:GFP需要正确折叠并发色团氧化才能发光,融合标签过大或还原性环境会影响折叠。
解决:换用mNeonGreen或mScarlet等折叠效率更高的荧光蛋白。如果做融合蛋白,把荧光标签放在C端,N端融合更容易干扰折叠。
3. 转染后检测时间点不对。
现象:24小时看很弱,48小时再看就亮了。
原理:不同荧光蛋白成熟时间不同,GFP约需24-36小时,mCherry约需12-24小时。
解决:做时间梯度,转染后12、24、36、48小时各拍一次。大多数荧光蛋白48小时达峰,72小时后开始因细胞凋亡而减弱。
避坑总结+实操建议
核心结论:
- 质粒纯度是地基。A260/A280在1.8-1.9之间、超螺旋比例超80%、内毒素低于0.1 EU/μg,三条都满足再往下查。
- 细胞状态比试剂品牌重要。低代次、汇合度70%-80%、无支原体污染,满足这三条转染效率不会低于40%。
- 做预实验别偷懒。每批新质粒、新细胞、新批次试剂都做一次梯度转染,找到最优比例再上正式实验。
日常好习惯:
- 质粒分装成20 μL小管存-20°C,避免反复冻融。每次取一管,用不完直接扔。
- 转染前一天铺板,第二天看汇合度。如果不到70%,重新铺板比硬着头皮转染更省时间。
需要设计荧光融合蛋白或优化密码子?
如果你的实验卡在“荧光弱”的源头——质粒本身,站内工具可以帮你。引物设计工具支持荧光蛋白融合引物自动生成,密码子优化工具能按HEK293或CHO偏好调整序列,蛋白可溶性优化模块可预测融合标签对折叠的影响。别在弱荧光里反复挣扎,先把质粒设计做对。