来源:逆转录效率低引物选择(DNA Lab Space 实验教程)| 编译:DNA Lab Space
qPCR 跑完,内参 Ct 值比平时晚两三个循环,目标基因干脆没信号。你第一反应是 RNA 提烂了、酶失活了,于是重提 RNA、换新酶,结果还是老样子。停一下。大概率问题出在你根本没在意的引物上。oligo(dT)、random hexamer、基因特异性引物,选错一个,后面全白干。这篇教程按操作顺序拆成三部分:先扫低级错误,再按模板、引物、体系、程序分模块深挖,最后聊几个进阶坑。看完照着做就行。
第一步:快速排查低级错误
先别急着怀疑人生,这几件事 5 分钟能确认。
1. 引物忘加或加错体积。20 µL 体系里忘了那 0.5 µL oligo(dT),逆转录酶就是空转,cDNA 产量直接归零。解决:加样前把引物、dNTP、水配成预混液,最后加酶。
2. RNA 类型和引物类型对不上。原核 RNA 没有 poly(A) 尾,你用 oligo(dT) 等于往水里扔磁珠。解决:原核、降解 RNA、cfRNA 一律换 random hexamer。
3. 引物反复冻融或稀释液用错。10 µM 工作液放 4°C 半年,oligo 早就降解了。解决:母液 100 µM 分装 −20°C,工作液 10 µM 分装后当月用完。
4. 模板二级结构没打开。RNA 直接扔进反应管,65°C 变性这步省了,高 GC 区域引物根本插不进去。解决:RNA + 引物 + dNTP 先 65°C 5 min,立刻冰浴 2 min,再加 RT 预混液。
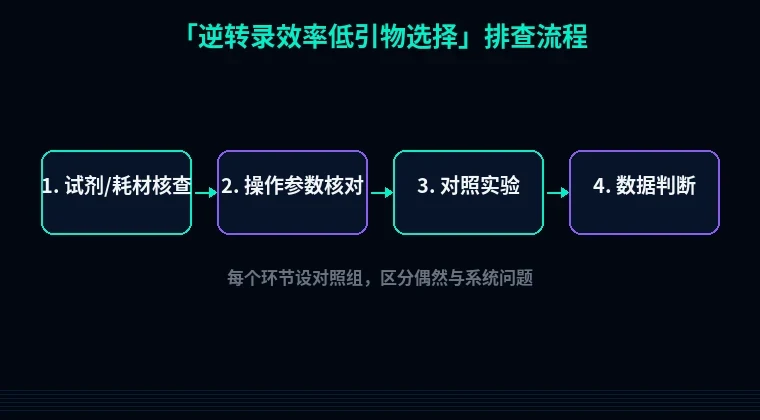
第二步:分维度系统排查
第一步都过了还没起色,就得按流程拆开看。
模块 A:模板 RNA 层面
1. 引物类型选错(最常见)
现象:RNA 电泳 28S/18S 条带漂亮,A260/280 = 2.0,但 qPCR 目标基因 Ct > 35 或无扩增。原理:oligo(dT) 只锚定 poly(A) 尾,对无尾或 3' 端降解的 RNA 无效;random hexamer 则对 rRNA 也照转,特异性差但覆盖广。解决:真核完整 mRNA 用 oligo(dT)20 0.5–1 µL(50 µM);原核、FFPE、片段化 RNA 用 random hexamer 100 ng(50–250 ng 区间);要全长 cDNA 就 1:1 混用,oligo(dT) 0.5 µL + random hexamer 1 µL。验证:分别用 18S 和你的目标基因引物做 qPCR,比对 Ct 差值。
2. RNA 二级结构阻碍退火
现象:短片段能扩,5' 端区域死活扩不出。原理:GC 富集区在 42°C 下保持双链,引物无法结合。解决:换耐热逆转录酶(SuperScript IV、Maxima H−),50–55°C 孵育 10–15 min;普通 M-MLV 就把变性步骤做扎实,70°C 5 min 后立即冰浴。验证:在目标基因 5' 端和 3' 端各设一对 qPCR 引物,ΔCt > 3 说明 5' 覆盖不足。
模块 B:引物本身
3. 基因特异性引物(GSP)设计差
现象:目标基因检出但丰度低,或出现非特异条带。原理:GSP 的 Tm 低于 60°C 时,42°C 退火不牢;3' 端连续 GGGG 会形成自配对。解决:GSP 长度 18–25 nt,Tm 60–65°C,GC 含量 40–60%,3' 末端避开连续 3 个以上 G/C。GSP 与后续 qPCR 引物至少间隔 50 nt,否则会互相干扰。验证:Primer-BLAST 查特异性,同时跑 −RT 对照排除 gDNA 污染。
4. 引物用量不当
现象:加太少 → cDNA 总量低;加太多 → 非特异条带一大堆。原理:每个 poly(A) 位点只能结合一个 oligo(dT),过量反而稀释特异性。解决:20 µL 体系中,oligo(dT)20(50 µM)用 0.5–1 µL,random hexamer 用 100 ng,GSP 用 10–20 pmol。验证:做一个 0.25×、0.5×、1×、2× 的用量梯度,比较内参 Ct。
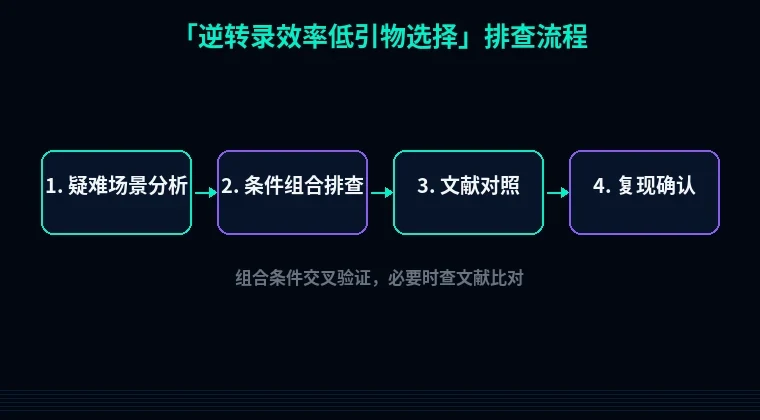
模块 C:反应体系与程序
5. 退火/延伸温度时间不对
现象:全无产物,或产物集中在 500 bp 以下。原理:M-MLV 最适 37–42°C,但结构复杂的模板需要更高温;延伸时间不足,长片段合成中断。解决:M-MLV 用 42°C 60 min;耐热酶用 50–55°C 15 min。要全长 cDNA,延伸拉长到 90 min。验证:设 42°C 和 55°C 两组平行,跑 1% 琼脂糖看 smear 分布。
6. dNTP 与 Mg²⁺ 失衡
现象:产量低但不为零。原理:dNTP 会螯合 Mg²⁺,dNTP 过高会让游离 Mg²⁺ 不够酶用。解决:10 mM dNTP mix 加 1 µL(终浓度 0.5 mM 每个),MgCl₂ 控制在 3–6 mM 终浓度。验证:用已知浓度模板做标准曲线,看线性范围。
7. 酶被残留抑制剂拖累
现象:同一批 RNA,内参基因 Ct 全部推后。原理:柱纯化残留的乙醇、胍盐会抑制 RT 活性。解决:RNA 用 70% 乙醇洗两遍,最后空转离心 2 min 甩干柱子;测 A260/230,应 > 2.0。验证:把 RNA 稀释 5 倍和 10 倍各做一次 RT,如果稀释后 Ct 反而提前,就是抑制剂问题。
模块 D:产物处理
8. cDNA 保存不当
现象:当天用正常,隔天用就不行。解决:逆转录结束 95°C 5 min 灭活酶,cDNA 分装 10 µL 一支存 −20°C,别反复冻融,别放 4°C 过夜。
第三步:进阶疑难问题
1. oligo(dT) 拉下假基因转录本
复杂基因组里,加工过的假基因也带 poly(A) 尾,oligo(dT) 会一视同仁地转。现象:qPCR 出现双峰熔解曲线,或 −RT 对照也有信号。解决:改用 GSP,或 random hexamer + 针对外显子–外显子接头的 qPCR 引物。
2. 低起始量 / 单细胞样本的引物偏倚
< 10 pg RNA 时,random hexamer 的随机性会把某些转录本放大、某些丢掉。解决:用模板转换法(TSO + 半长 cDNA),或在随机引物里掺入 5' 锚定序列;也可以直接上一步法 RT-qPCR 减少转移损失。
3. 长片段全长 cDNA 合成
想要 > 5 kb 的全长 cDNA,oligo(dT) 从 3' 端起步容易在途中脱落,造成 5' 端覆盖差。解决:模板转换法配合高持续合成能力的酶,50°C 延伸 90 min;或者干脆分段 RT,用 GSP 各段独立合成。
避坑总结 + 实操建议
三条核心结论
1. 先问自己 RNA 有没有 poly(A) 尾,再决定用哪种引物。这一步错了,后面所有优化都是徒劳。
2. 引物用量、退火温度、延伸时间,是最容易搞错的三个旋钮。做梯度,别靠猜。
3. 每次逆转录都配一个 −RT 对照。没这个对照,你永远分不清是真信号还是 gDNA 污染。
两个日常好习惯
- 引物 100 µM 母液分装成 5 µL 一支,−20°C 存放;10 µM 工作液当月配当月用。
- 每批新 RNA 提取完成后,固定用内参基因测一次 RT 效率,记录 ΔCt 变化。连续两个月基线稳定,再上关键实验。
工具方面,逆转录和 qPCR 的成败有相当一部分在设计阶段就决定了。引物设计可以直接用站内的[引物设计工具](https://www.example.com/primer-design),自动过滤二聚体和发夹结构;做原核表达、想优化序列 GC 含量的,走[密码子优化工具](https://www.example.com/codon-optimization);如果是表达后卡在可溶性上,[蛋白可溶性优化工具](https://