来源:细胞支原体污染PCR检测(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞养着养着状态变差,PCR跑完却什么都看不到;或者明明细胞长得挺好,检测结果却反复阳性。支原体污染检测的PCR不像普通克隆PCR那么“皮实”,菌量低、引物敏感、气溶胶一飘就污染,哪个环节松手都会翻车。这篇教程把整个流程拆开,从低级错误到进阶坑位,带你一步步排查。读完你至少知道:条带不出该先看哪里,假阳性到底从哪来,以及怎么用对照把结果钉死。
第一步:快速排查低级错误
1. 引物浓度配错。 有人把100 μM母液直接当工作液,终浓度高了10倍,二聚体糊满整块胶。
解决: 母液稀释到10 μM工作液,每25 μL反应加0.5 μL,终浓度控制在0.2–0.4 μM。
2. 模板加得太多或太少。 加2 μL上清原液,培养基里的抑制物直接压死Taq酶;加0.1 μL又低于检出限。
解决: 上清先95°C加热10分钟裂解,取1–2 μL做模板,别超过2 μL。
3. 忘了做阳性对照。 没有阳性对照,你连试剂有没有失活、引物有没有降解都不知道。
解决: 每次至少跑一个阳性对照(10 pg支原体DNA)和一个无模板阴性对照。
4. 退火温度照搬文献。 不同Tm的引物用同一个退火温度,条带弱或杂带多都很常见。
解决: 用梯度PCR摸条件,从55°C到62°C跑8个梯度,选条带最干净的那个温度。
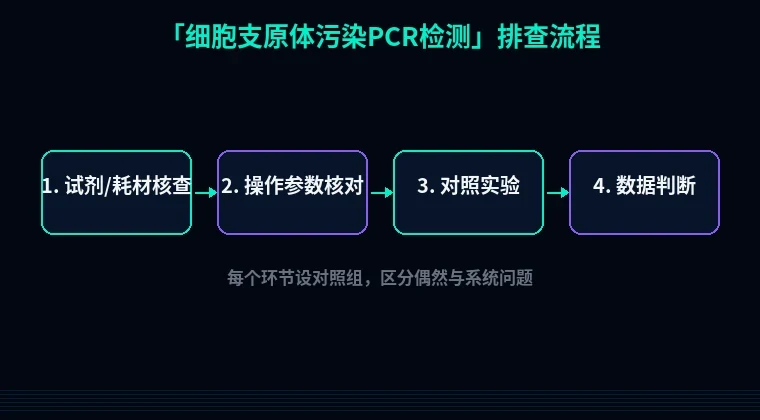
第二步:分维度系统排查
按流程走:取样 → 模板制备 → PCR体系 → 电泳判读。每个模块给你完整的动作链。
1. 取样环节
现象: 同一瓶细胞,今天测阳性、明天测阴性,重复性差得离谱。
原理: 支原体在培养上清中分布不均,贴壁细胞和悬浮细胞的释放量差异很大。支原体主要附着在细胞膜表面,上清中的游离量取决于细胞状态和换液时间。
解决步骤:
- 取上清前,培养瓶静置5分钟,别晃。
- 换液后48–72小时的样品阳性率最高;刚换完液就取样,大概率假阴性。
- 取100 μL上清到无DNA酶离心管,3000 rpm离心5分钟去掉细胞碎片,取上清做模板。
验证方法: 同一瓶细胞同时取上清和细胞沉淀,分别做PCR。上清阴性、沉淀阳性,说明支原体以膜结合为主,后续取样要刮取细胞。
2. 模板制备环节
现象: 阳性对照有带,样品孔全白;或者样品孔出现弥散状非特异扩增。
原理: 培养液里的胎牛血清、酚红、抗生素对Taq酶有抑制作用。FBS中的蛋白和脂质会螯合Mg²⁺,直接拉低扩增效率。
解决步骤:
- 裂解法:取1 μL上清加到19 μL裂解液(10 mM Tris-HCl pH 8.3,50 mM KCl,0.1% Tween-20,0.1 mg/mL蛋白酶K),55°C孵育60分钟,再95°C灭活10分钟。
- 培养基含酚红时,模板量压到1 μL以内,或者用PBS洗一次再取。
- 蛋白酶K必须灭活,否则它会顺带降解Taq酶。
验证方法: 用已知浓度支原体DNA做梯度稀释(10 pg、1 pg、0.1 pg),看你的制备法能不能在0.1 pg水平稳定检出。检出限低于1 pg才算合格。
3. PCR体系与循环参数
现象: 阳性对照出带但很弱;样品孔出现引物二聚体,胶上<50 bp处一团糊。
原理: Mg²⁺、dNTP、引物三者互相制约。Mg²⁺低了Taq酶活性下降,高了非特异扩增增加。支原体16S rRNA常用引物扩增片段约270–280 bp。
解决步骤:
- 25 μL体系:10×缓冲液2.5 μL,25 mM MgCl₂ 1.5 μL(终浓度1.5 mM),2.5 mM dNTP 2 μL,10 μM引物各0.5 μL,Taq 1 U,模板1–2 μL,补水到25 μL。
- 循环参数:95°C预变性3分钟;94°C 30秒,55°C 30秒,72°C 45秒,35个循环;72°C延伸5分钟。
- 二聚体多就把退火温度提到58–60°C,或者把引物量降到0.2 μL。
验证方法: 2%琼脂糖凝胶,120 V电泳30分钟。阳性条带在270–280 bp之间。引物二聚体在<50 bp处,别把它当阳性。
4. 电泳与判读环节
现象: 条带位置对,但阴性对照也出带。
原理: 气溶胶污染。PCR产物开盖后扩散到空气里,落在移液器、台面、试剂表面,下一批实验就中招。
解决步骤:
- 配液区、模板区、电泳区