来源:基因合成错误率高退火温度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
基因合成做了一周,菌落长得挺欢,Sanger 一测全是点突变、缺失、嵌合。你开始怀疑酶、怀疑试剂、怀疑人生。别急着换试剂盒。多数时候,问题藏在退火温度和重叠区设计里。本文按“低级错误→系统排查→进阶疑难”三步走,把基因合成错误率高的常见原因一次讲清,尤其把退火温度怎么设、怎么调、怎么验证说透。
第一步:快速排查低级错误
1. 寡核苷酸浓度算错。很多人把 100 μM 母液当工作液直接加,实际工作液应稀释到 10 μM,组装池中每条 oligo 约 10 nM。解决:Nanodrop 复测,等摩尔混合,分装冻存。
2. 退火温度设成 55°C 跑到底。不同重叠区 Tm 可能差 8–10°C,低温出杂带,高温掉主带。解决:先跑 50–65°C 梯度,选主带最亮、杂带最少的温度。
3. 循环数飙到 35。错误累积会随循环数上升。解决:降到 25–28 循环,适当提高模板或 oligo 池浓度,别用高循环硬堆产量。
4. 没做阴性对照。试剂污染会被当成突变。解决:每批加无模板对照和水对照,试剂分装,台面 UV 处理。
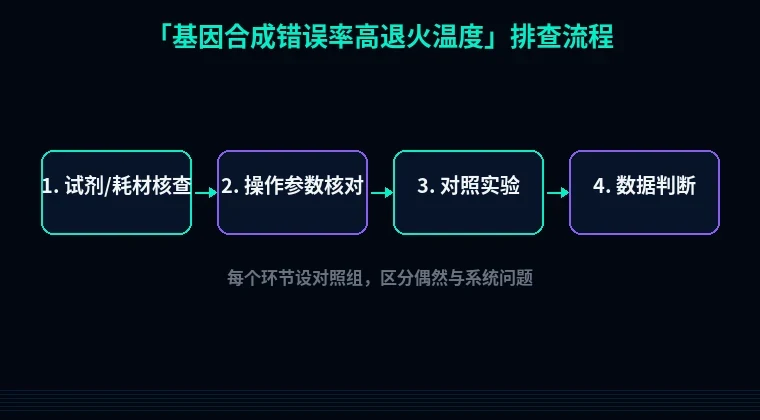
第二步:分维度系统排查
1. 寡核苷酸池本身的错误与退火温度。现象:有组装产物,但每 1 kb 有 3–8 个随机点突变。原理:化学合成 oligo 本身有错误,退火温度偏低时,错配 oligo 也能被拉进产物。解决:关键 oligo 用 PAGE 或 HPLC 纯化;工作液 10 μM,池中每条 10 nM;退火从 55°C 起步,按 Tm 下调 2–5°C,但别低于 50°C。若 Tm 低于 55°C,把重叠区延长到 25–30 nt。验证:25 μL 体系跑 1.5% 琼脂糖胶,看主带;挑 8 个克隆 Sanger 测序。
2. 重叠区设计差,Tm 不匹配。现象:梯度 PCR 只有低温有带,高温无带;测序有缺失或插入。原理:重叠区太短或 GC 太低,退火温度被迫降低,错配增加。解决:重叠区调到 25–35 nt,GC 40–60