来源:固相萃取回收低填料活化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
柱子跑了半天,回收率只有40%。加标回收怎么都到不了80%,标准品也一样低——这说明不是样品的问题,是柱子没伺候到位。固相萃取回收率低,八成出在活化、上样、洗脱这三段,而活化不良是最容易被忽略、也最容易复现的元凶。下面按流程走一遍:先扫最低级的坑,再按模块拆解,最后说三个老手也常翻车的进阶情况。每条都给你判断依据、验证动作和具体参数,照着做就行。
第一步:先扫这4个低级错误,别急着怀疑方法
1. 活化时把柱子抽干了。 抽到填料表面一滴液都不剩,C18孔道里的甲醇被空气顶出去,后面水相样品根本进不了孔——解决:一旦抽干,甲醇2 mL重活化,水2 mL重新平衡,别省这30秒。
2. 样品直接溶在甲醇里上柱。 有机相超过10%,目标物在柱上几乎不保留,直接穿漏——解决:用水或0.1%甲酸水稀释到有机相≤5%(v/v),必要时氮吹后复溶。
3. 上样流速开到最大。 真空泵一开到底,液体"哗"地冲过去,接触时间不足1秒——解决:拧小真空,稳定在约1滴/秒,也就是1 mL/min。
4. pH没调就上柱。 碱性化合物在pH 7基本是离子态,反相填料留不住——解决:先查pKa,碱性目标物调到pH 10(2%氨水),酸性目标物调到pH 3(0.1%甲酸)。
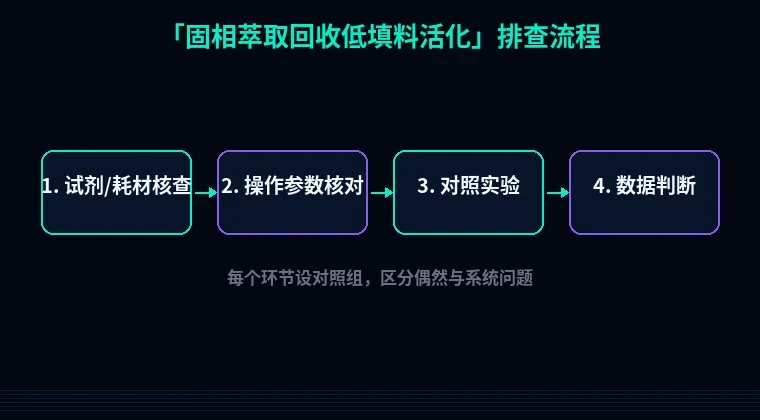
第二步:按流程分模块系统排查
模块A:活化与平衡
1. 活化溶剂体积不够、浸润不彻底
现象:整批回收率都低,标准品也低,但RSD只有5%左右。这是系统性问题,不是操作随机误差。
原理:硅胶基C18表面有大量硅醇基,甲醇先浸润才能让水相样品"看见"疏水相。1 mL甲醇匆匆过一遍,柱子下半段根本没湿透。
解决步骤:甲醇(或乙腈)3 mL,1 mL/min缓慢过柱;再用水或缓冲液3 mL平衡,同样别抽干。批处理时一次最多活化6根,多了后面几根就干了。
验证方法:做一组平行样——A组正常甲醇活化,B组只用水过柱。加标回收率差20%以上,就实锤是活化问题。
2. 活化后放置太久,液面消失
现象:柱子活化完放旁边接了5分钟电话,回收率掉一半。
原理:填料孔道里的甲醇挥发或被空气取代,重新变回"干柱"状态,水相样品只能在颗粒外表面掠过。
解决步骤:干柱必须重做活化:甲醇2 mL + 水2 mL。养成习惯——活化完立刻上样,中间不离开操作台。
验证方法:活化后0、5、15分钟三个时间点各上一份加标样,看回收率随放置时间掉多少。
模块B:上样条件
3. 样品溶剂强度过高,目标物穿漏
现象:流出液里能检出大量目标物,柱子像没起作用。
原理:反相保留靠的是疏水作用。溶剂里有机相一高,目标物更愿意待在液相里而不是填料上。
解决步骤:把样品有机相稀释到5%以下(体积比),或用水稀释2–5倍。上样体积别超过柱容量(100 mg填料一般≤50 mL水相)。
验证方法:分段收集上样流出液,LC-UV或LC-MS测目标物含量,超过上样总量5%就是穿漏。
4. pH与pKa不匹配
现象:回收率忽高忽低,不同批次差异能到30%。
原理:只有中性分子才被反相填料有效保留。碱性化合物pKa 9,在中性pH下带正电,跑得比谁都快。
解决步骤:碱性目标物用C18或HLB,上样前调pH至pKa+2以上(约pH 10–11);酸性目标物调至pKa−2以下(pH 2–3)。用混合模式阳离子交换柱时,逻辑反过来——要让目标物带电才留得住。
验证方法:同一份样品分别调pH 3、7、10上三根柱,比回收率,最高的那个pH就是你的工作条件。
模块C:淋洗与洗脱
5. 淋洗液太"狠",把目标物也洗掉了
现象:回收率70%,但淋洗液里能测到目标物。
原理:淋洗强度超过目标物在填料上的保留强度,它就被顺走了。5%甲醇对C18是常用的安全线,10%就未必。
解决步骤:C18用5%甲醇水溶液1–2 mL淋洗;HLB可以到10%甲醇。样品含盐、含蛋白的,先用水2 mL淋一遍除杂。
验证方法:分段收集淋洗液,第几毫升开始出现目标物,淋洗体积就砍到那之前。
6. 洗脱体积不够,或者洗脱溶剂太弱
现象:第一次洗脱峰很小,再洗一次又出来一堆。
原理:洗脱需要足够体积穿透填料全部孔道。100 mg C18柱,1 mL甲醇往往只能洗出70%。
解决步骤:2×1 mL甲醇洗脱,合并;加完洗脱液先静置1 min再抽,让溶剂渗进孔道;洗脱流速压到0.5–1 mL/min。目标物极性偏强的,换成含1%甲酸的甲醇或乙腈。
验证方法:连续洗脱三次分别收集检测,前两次合并回收率应≥90%,否则加体积或换溶剂。
模块D:装置与操作
7. 流速过快,传质不充分
现象:回收率偏低但重现性很好,说明是稳定的系统损失。
原理:目标物从液相扩散到填料表面需要时间,流速一快就来不及吸附。
解决步骤:全程控制在1 mL/min(约1滴/秒),上样≤1 mL/min,洗脱更慢。用真空歧管时,先把真空调到−5 inHg,试一根看流速再批量。
验证方法:用量筒接1分钟流出液,体积就是实际流速,超过1.5 mL/min必须降。
8. 柱床干裂、筛板松动
现象:同一批样RSD超过15%,峰面积忽大忽小。
解决步骤:全程保持填料上方1–2 mm液面;发现柱床有裂纹就弃用。筛板松的柱子直接换,别凑合。
验证方法:上样前对着光看柱床是否平整、有无气泡。
第三步:进阶疑难,老手也常踩
9. 硅醇基次级作用,目标物"赖着不走"
碱性化合物在C18上可能通过硅醇基发生离子交换,洗脱液怎么冲都留10–20%。解决:洗脱液里加1–2%氨水,或者换用封端良好的填料。判断方法——换不同品牌C18柱跑平行样,回收率差得多就是硅醇基的锅。
10. 高浓度样品残留造成的"假低回收"
上一针高浓度样品把填料污染了,后面针的峰被抑制。解决:批次之间加一针空白甲醇洗脱,确认无残留;方法里加一步1 mL甲醇+1 mL异丙醇的强洗。
11. 基质抑制被误判为回收率低
不是没回收,是信号被压住了。判断:纯溶剂加标回收率95%,基质加标只有50%——这就是基质效应。解决:稀释样品、用同位素内标、或改SPE选择性与基质分离更彻底的填料。
避坑总结 + 实操建议
三条核心结论:
1. 回收率低先看一致性。RSD小、整批都低,问题在活化或上样条件;RSD大,问题在流速、干柱、筛板。
2. 活化是"浸润+平衡"两步,中途绝不能干。干柱就等于没活化,重来一次