来源:细胞爬片免疫荧光背景高封闭(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做爬片IF,最崩溃的不是没信号,是满屏绿。背景一高,弱表达的信号直接被淹,数细胞都数不清。很多人第一反应是"封闭没做好",然后把BSA从5%加到10%,孵育从30分钟拉到2小时,还是糊。真凶往往在固定、通透、抗体浓度、洗板力度甚至封片剂里。这篇按实验流程拆开讲,每一步给你判断标准、验证方法和具体参数,照着做能把背景压下去。
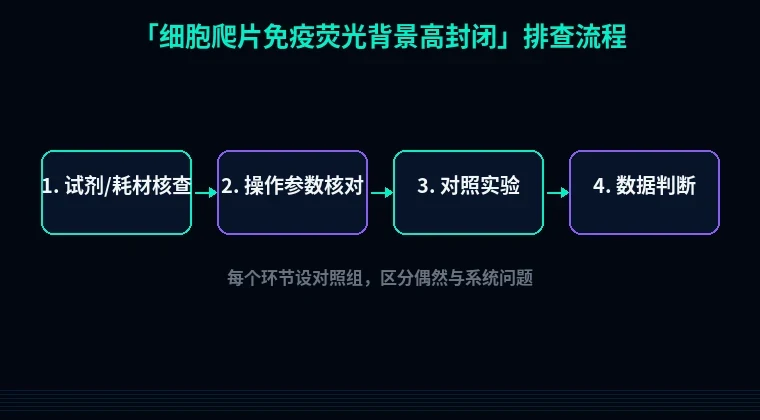
第一步:快速排查低级错误
1. 爬片没晾干就封片。 封片时爬片上还汪着PBS,盖玻片一压,液体层太厚,荧光全散开。解决:封片前用滤纸从边缘吸干,爬片表面呈"湿润但不流动"的状态,室温晾30秒再滴封片剂。
2. 封闭液现配现用错了方向。 有人图省事用PBS直接溶BSA,pH没调回7.4,BSA根本没溶解完全。解决:用PBS配5% BSA或10%山羊血清,0.22 μm滤膜过滤,4°C最多放一周。
3. 二抗浓度照抄别人的protocol。 不同批次二抗效价差3-5倍很正常,说明书推荐1:500,你实验室那管可能1:2000才干净。解决:新批次二抗先做梯度,1:500、1:1000、1:2000三个稀释度平行跑,选信噪比最高的。
4. 洗的时候液面没盖过爬片。 洗3次每次5分钟,但每次只加200 μL,爬片边缘根本没洗到。解决:12孔板每孔加500 μL PBST,摇床60 rpm,每次5分钟,共3次。
第二步:分维度系统排查
背景高不是单一原因,按流程一段一段排。下面每个模块都给你现象、原理、动作链。
1. 固定过度产生醛类自发荧光
现象:空白对照(只加二抗、不加一抗)也有均匀绿雾,尤其蓝光激发通道。
原理:4%多聚甲醛固定超过20分钟,醛基会和蛋白赖氨酸残基交联,形成能发荧光的Schiff碱产物,激发波长落在488 nm附近。
解决:固定时间压到10-15分钟,室温;固定后用0.1 M甘氨酸-PBS洗3次,每次5分钟,淬灭游离醛基。
验证:跑一张"固定+甘氨酸"和"固定不加甘氨酸"的空白对照,荧光镜下比背景强度,能降到原来的1/3就对了。
2. 通透剂浓度过高或时间过长
现象:背景弥散,细胞轮廓发虚,甚至核区也亮。
原理:0.5% Triton X-100通透15分钟以上,膜结构被彻底打散,抗体非特异吸附面积暴增。
解决:改用0.1% Triton X-100,室温10分钟;膜蛋白定位的实验直接跳过通透,只做固定。
验证:设"通透组"和"不通透组",一抗用已知胞膜蛋白(如EGFR),看信号是否还在膜上,背景是否下降。
3. 封闭不彻底或封闭剂选错
现象:细胞间隙和爬片空白区都有荧光,呈"毛玻璃"感。
原理:封闭的本质是用无关蛋白占满非特异结合位点。BSA分子量小,对某些组织封闭力不够;血清里若含目标物种IgG,反而引入背景。
解决:二抗是抗兔的,封闭就用10%正常山羊血清,别用BSA硬扛;封闭液里加0.3% Triton X-100和0.05% Tween-20,37°C孵育30分钟,别省这一步。
验证:封闭后直接加二抗孵育、显色,若背景和"不封闭"组无差别,说明封闭剂失效或浓度不够。
4. 一抗/二抗浓度过高
现象:特异性信号确实亮了,但整片细胞像蒙了层纱,阴性细胞也发亮。
原理:抗体过量时,低亲和力位点被饱和占据,非特异结合比例上升。
解决:一抗按说明书推荐稀释度再乘2-4倍稀释(如推荐1:100,试1:400);二抗从1:1000起步。4°C孵育过夜代替室温2小时,能显著降背景。
验证:做倍比稀释系列,选"信号清晰、阴性细胞全黑"的那个最高稀释度。
5. 洗涤不充分
现象:背景呈斑片状,跟加液位置对应。
原理:残留抗体在封片后继续结合,形成局部高浓度。
解决:PBST(PBS+0.1% Tween-20)洗3次,每次5分钟,摇床60-80 rpm;最后一次换纯PBS洗1分钟去Tween。
验证:拿一张爬片,洗完后留最后一洗液,直接加底物/显色看是否有蛋白残留。
6. 封片剂自发荧光或爬片材质问题
现象:所有通道(含未染色的)都亮,换一批爬片就正常。
原理:某些封片剂含未聚合单体,或爬片玻璃含杂质,在紫外-蓝光区发荧光。
解决:换用抗淬灭封片剂,避光固化;爬片选1.5号厚度(0.17 mm)的盖玻片专用款,别用普通载玻片切。
验证:封片剂滴在空白载玻片上,直接镜检,有荧光就换。
第三步:进阶疑难问题
1. 血清封闭引入的"物种交叉"背景。 你的一抗是小鼠来源,二抗是抗小鼠的,封闭却用了正常小鼠血清——血清里的内源IgG直接被二抗识别,背景必高。换山羊或驴血清,或者直接用与二抗同物种的血清。
2. Fc受体介导的非特异结合。 巨噬细胞、树突状细胞、某些肿瘤细胞表面高表达FcγR,会把二抗的Fc段抓住。现象是一抗阴性对照也亮。解决:封闭液里加10% FBS或0.1 mg/mL Fc block,4°C预孵育20分钟,再上一抗。
3. 自发荧光叠加。 组织含弹性蛋白、胶原、NADH时,绿通道天然有底色。用苏丹黑B(0.1% in 70%乙醇)处理10分钟,或改用远红通道(647 nm)检测,背景能降一个数量级。
避坑总结+实操建议
三条核心结论:
1. 背景高先查固定和通透,别上来就猛加封闭剂——醛类自发荧光和膜打散是两大隐形杀手。
2. 抗体浓度宁低勿高,4°C过夜比室温2小时干净,二抗梯度必须自己跑。
3. 空白对照(只加二抗)和阴性对照(同型一抗)每次实验都要带,不然你不知道背景是"系统脏"还是"抗体脏"。
两条日常好习惯:
- 爬片操作全程别让液面干,拿液枪沿孔壁加,别直冲细胞。
- 新批次抗体、新批次BSA进实验室,先做一张梯度爬片留底,记录批号,出问题能追溯。
工具用起来,别硬算
排查到抗体浓度和序列层面时,别靠手算。站内的引物设计工具能帮你快速验证敲低或过表达构建的引物特异性,省去跑胶确认的麻烦;做荧光蛋白融合表达时,用密码子优化工具调一下序列,表达量上去了,一抗浓度就能降,背景自然干净;如果目标是可溶性荧光蛋白,蛋白可溶性优化工具能提前预测聚集倾向,避免包里包外一团亮。实验卡壳的时候,先把参数落在纸上算清楚,再回实验台动手,比反复重做省三倍时间。