来源:酶活测定底物饱和曲线偏差(DNA Lab Space 实验教程)| 编译:DNA Lab Space
底物饱和曲线做到一半就崩了——点不贴线,高底物端还在往上冲,或者干脆往下掉。同一个酶,昨天和今天的Vmax差出两倍。这类问题八成不是酶本身坏了,而是体系里埋了坑。下面把配液、反应、检测、拟合四个环节的常见偏差挨个拆开,从最蠢的低级错误到高阶的底物抑制,给你一条能直接照着走的排查路径。
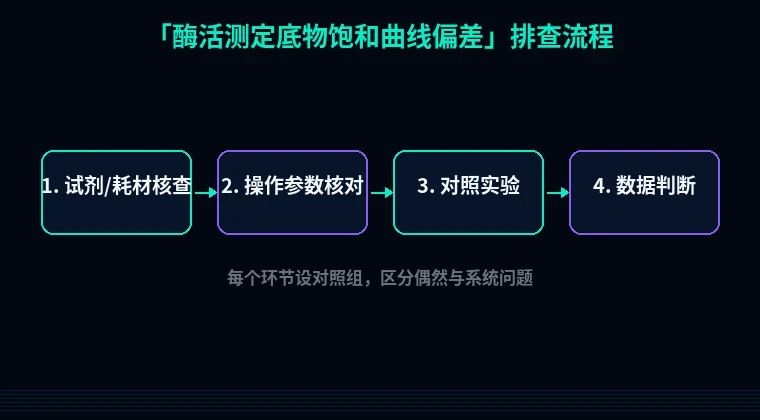
第一步:快速排查低级错误
1. 底物母液浓度算错。称量忘扣盐的水合数,或者稀释倍数记串(1:10当成1:100)。解决:拿已知ε的底物直接读A值反推,比如pNPP在405 nm、pH 10.4下用ε=18,000 M⁻¹cm⁻¹验一次。
2. 底物没完全溶解。pNPP在冷水里溶得很慢,直接加进去做曲线,低浓度那几点浓度其实是虚的。解决:涡旋30 s,37°C水浴5 min,直到溶液澄清无颗粒。
3. 忘了做底物自发水解空白。pNPP在碱性缓冲液里自己就水解,读数一直涨。解决:每个底物浓度配一个不加酶的平行孔,从样品值里扣掉。
4. 酶加太多,底物被吃光。曲线尾部变平不是饱和,是底物耗尽。解决:酶稀释10–50倍,先跑时间进程,确保测定窗口内底物消耗<10%。
第二步:分维度系统排查
模块A:配液与底物准备
1. 母液pH与缓冲液不匹配。现象:同一底物浓度重复两次,初速度差20%以上。原理:底物带电状态受pH控制,pNPP要在pH 10.4才完全解离,酶活也吃这个pH。解决:用反应缓冲液稀释底物,别用水;母液pH调到与体系一致,0.1 M glycine-NaOH pH 10.4是常用选择。验证:走一遍完整曲线,看碱性磷酸酶对pNPP的Km是否落在0.5–1 mM区间。
2. 有机溶剂带太多。现象:高底物浓度点反而偏低,曲线像被“压顶”。原理:难溶底物常用DMSO母液,终浓度超过1%(v/v)就抑制酶。解决:把DMSO压到1%以下,所有浓度点溶剂含量保持一致。验证:加1% DMSO与不加的对照比活性,差异应<5%。
模块B:反应体系与加样
3. 温度没平衡就开读。现象:前2分钟速度偏高,之后回落。原理:酶和底物各自预平衡不够,起始瞬时速率不等于稳态速率。解决:底物和酶分别在37°C预孵育5 min,混匀启动后立刻读数。验证:看曲线前30 s是否已经线性。
4. 加样体积误差被放大。现象:低底物浓度点(<0.1 Km)离散特别大。原理:小于1 µL的移液误差被放大,96孔板边缘孔蒸发也掺和。解决:母液稀释到加样体积≥5 µL;用低吸附枪头;边缘孔只放缓冲液,不采数据。验证:同一浓度做8个复孔,CV应<5%。
5. 偶联酶法里辅助酶不够。现象:高底物端出现明显滞后(lag),甚至压成一条平线。原理:速率受限于LDH、PK这类辅助酶的转换数,不是目标酶。解决:辅助酶浓度提高2–5倍,NADH从0.2 mM补到0.5 mM,把滞后控制在30 s内。验证:单独测辅助酶最大速率,需比目标酶Vmax高5倍以上。
模块C:检测与读数
6. 吸光值超出线性范围。现象:A值涨到2.0以上,速度曲线开始变缓。原理:多数酶标仪在A>1.5后偏离Lambert-Beer定律,检测器接近饱和