来源:核酸提取得率低裂解不充分(DNA Lab Space 实验教程)| 编译:DNA Lab Space
提了三个小时,Qubit一测只有8 ng/µL,跑胶看不到28S条带——这大概是分子实验室最熟悉的崩溃瞬间。得率低不等于试剂盒坏了,八成问题出在裂解这一步:样本没磨透、裂解液没加够、温度时间不到位,核酸压根没从细胞里放出来。这篇文章按实验流程拆开讲,从样本采集到洗脱定量,每一处都给你判断依据、具体参数和验证动作。照单排查,基本能定位到问题卡在哪一环。
第一步:先排除这几个低级错误
1. 样本量称多了。 取了100 mg肝脏,却只加500 µL裂解液,组织根本泡不透。解决:组织控制在10–30 mg,裂解液按1:10–1:20(w/v)加。
2. β-巯基乙醇忘了加。 裂解液配好放了一周才用,多酚氧化、RNase也没被抑制。解决:现用现加2%(v/v),配好当天用完。
3. 蛋白酶K反复冻融或浓度不足。 母液在-20°C冻融五六次,活性掉一半。解决:20 mg/mL母液分装成单次用量,工作终浓度100–200 µg/mL。
4. 洗脱体积过大。 100 µL洗脱,浓度直接稀释5倍,还怎么测。解决:30–50 µL分两次洗脱,60–70°C预热。
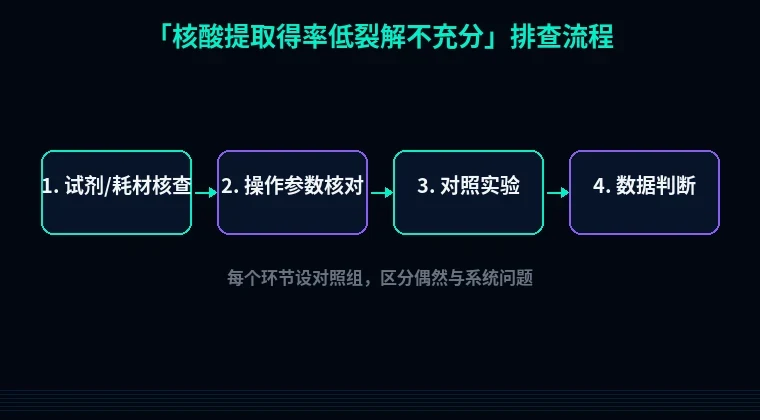
这四条五分钟就能查完,别急着换试剂盒。
第二步:分维度系统排查
A. 样本采集与保存(裂解之前就埋雷)
1. 研磨不彻底。
现象:裂解液里能看到组织碎块,离心后沉淀发白发厚。原理很简单——细胞膜没破,核酸还在完整细胞里,后面加多少试剂都白搭。解决:液氮研磨到粉末状,或用组织研磨仪30 Hz震荡60 s,重复2次。验证方法:取5 µL裂解液镜检,看不见完整细胞团才算过关。研磨完应该是粉,不是渣。
2. 样本反复冻融。
现象:同一批样本前几次提得挺好,后几次断崖式下降。原理:冰晶刺破细胞后释放的内源核酸酶在冻融中持续工作。解决:液氮速冻后转-80°C,冻融不超过2次;RNA样本直接加RNAlater。验证:跑一次变性胶,看28S/18S比值是否还在2:1左右。
B. 裂解条件本身
3. 裂解液体积不够或裂解时间太短。
现象:裂解液黏稠拉丝,产量却低。原理:细胞数量多而裂解液少,蛋白和基因组DNA浓度过高,硅胶膜直接超载。解决:每10 mg组织加300–500 µL裂解液;哺乳动物细胞按每10⁶细胞加200 µL。时间上,55–65°C水浴30–60 min,中间每10 min颠倒混匀一次。验证:裂解液应从浑浊转为清亮,黏度明显下降。
4. 裂解温度用错了。
植物和细菌细胞壁厚,需要65°C配合CTAB裂解30–60 min;哺乳动物组织55–56°C消化2–3 h或过夜。温度低了,细胞壁纹丝不动。验证:看裂解液是否由浑浊变清亮,这是最直观的信号。
5. 蛋白酶K没起作用。
现象:基因组DNA条带拖尾、产量低。原理:蛋白酶K失活或没混匀,组蛋白没被降解,DNA缠在蛋白上。解决:加完蛋白酶K要轻弹混匀,别甩在管壁上;56°C孵育2–3 h。验证:跑胶看高分子量条带是否锐利、有无拖尾。
C. 裂解后杂质与上柱问题
6. 多糖多酚没除干净。
植物样本的经典翻车点。现象:得率低,A260/280低于1.7,柱膜发黄。原理:多酚氧化后与核酸交联,多糖堵住硅胶膜孔径。解决:裂解液里加2% PVP-40和1% β-巯基乙醇;加0.2倍体积无水乙醇沉淀多糖,或用1.4 M NaCl高盐沉淀。验证:跑胶看加样孔附近有没有棕色物质滞留。
7. 上柱前乙醇浓度不对。
硅胶膜结合核酸需要乙醇终浓度≥50%(v/v)。裂解液本身体积大、含水多,就必须补加0.5倍体积无水乙醇,混匀后再上柱。现象:流穿液里能测到核酸。验证方法很土但有效——把流穿液重新过一次柱,看能不能补回来一部分。
8. 洗涤残留乙醇或盐。
现象:得率低,A260/230低于1.5。原理:乙醇残留直接抑制下一步洗脱。解决:洗涤液洗两次,最后一次14,000 rpm空转离心2 min,开盖室温晾2 min。别过度干燥,膜刚发白就停。
9. 洗脱效率低。
洗脱液加到膜中央,不是管壁上;60–70°C预热,室温静置2 min再离心。30–50 µL分两次洗脱比分一次100 µL得率高20–30%。验证:第二次洗脱液浓度通常只有第一次的1/5,如果接近,说明第一次洗脱不充分。
D. 定量环节的误判
10. 不是真低,是测错了。
NanoDrop测的是所有核酸,残留盐、蛋白、酚都会干扰读数。用Qubit或qPCR定量,荧光法才是真值。现象:NanoDrop读数还行,qPCR的Ct值却30+。验证:同一样本两种方法对照测一次,差值超过2倍就别信NanoDrop。
第三步:进阶疑难问题
1. 革兰阳性菌或真菌孢子打不开。
普通裂解液对厚壁细胞基本无效。加溶菌酶2 mg/mL,37°C孵育30 min;真菌用蜗牛酶或溶壁酶,配合0.1 mm玻璃珠震荡。判断标准:加酶后菌液应变清亮,仍然浑浊说明酶量不够或时间太短。
2. 微量样本的吸附损失。
单细胞或微量RNA场景,核酸会大量吸附在管壁和枪头上。用低吸附管,加10 µg载体RNA,洗脱体积压到10 µL。别用普通离心管,损失能到50%以上。
3. FFPE样本的甲醛交联。
得率天然低,别按新鲜组织的标准要求。延长蛋白酶K消化到56°C过夜,或90°C处理1 h脱交联。验证:qPCR能扩出100–200 bp短片段就算成功,别指望长片段。
避坑总结与实操建议
三条核心结论:
1. 得率低先看裂解液状态,浑浊、黏稠、有颗粒就是裂解不充分的铁证,别急着换试剂盒。
2. 蛋白酶K和β-巯基乙醇必须现配现加,分装单次用量,冻融超过2次直接换新的。
3. 洗脱前预热、分两次洗脱,得率能提20–30%,这是投入产出比最高的一步。
两个日常好习惯:
- 每批实验留5 µL裂解液跑个胶,出问题时有回溯依据。
- 样本编号当天记录冻融次数,超过2次的样本直接弃用或改做他途。
如果你的下游是扩增或克隆,引物设计可以直接用站内工具跑一遍,避免因为模板质量差误判成引物问题。提的是细菌基因组又想表达蛋白,密码子优化工具能把序列调成大肠杆菌偏好;表达出来全是包涵体,蛋白可溶性优化工具会给出标签位置、宿主菌和诱导温度的