来源:细胞铺板密度低计数偏差(DNA Lab Space 实验教程)| 编译:DNA Lab Space
铺96孔板,算好每孔5000个细胞,第二天镜下一看稀稀拉拉。重新计数、重新铺,还是少。密度低不是细胞"不听话",十有八九是计数这一步偷偷丢了数。这篇教程按"取样—消化—计数—换算—铺板—贴壁"的完整链路走一遍,每步给你判断方法、解决动作和验证指标,最后附3个进阶坑。照着做,能把计数误差压到15%以内。
第一步:先查这4个新手最容易翻车的低级错误
别急着怀疑细胞状态。先把这4条逐项过一遍,大概率先省下两小时。
1. 盖玻片没压到位就滴样。 计数板深度变成0.15 mm而不是0.1 mm,读数直接虚高30%。压到盖玻片边缘出现牛顿环才算贴实。
2. 忘了乘稀释倍数。 台盼蓝1:1稀释后计数,结果必须×2;再乘10⁴才是每毫升细胞数,直接写公式贴在超净台边上。
3. 只数了中央一个大格。 中央格体积0.1 mm³,1个细胞对应10⁴/mL没错,但低密度时单格细胞数常低于20,泊松误差超过20%。
4. 台盼蓝染色超过5分钟才上镜。 死细胞着色后逐渐破裂,活细胞也开始摄取染料,活率被低估。0.4%台盼蓝与悬液1:1混匀,3分钟内完成计数。
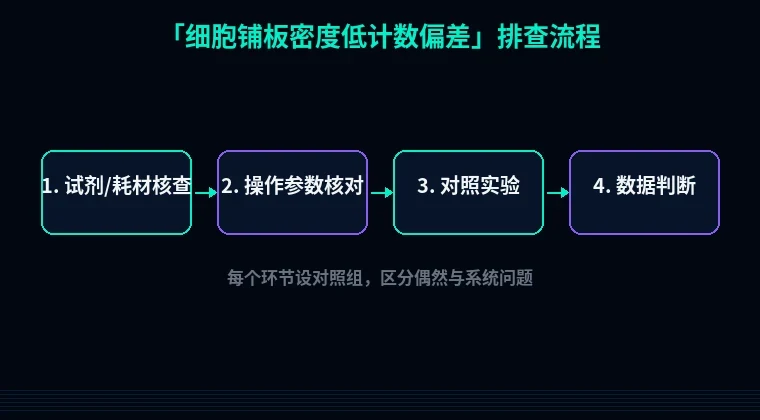
第二步:按实验流程分维度系统排查
① 取样环节:悬液静置,你取到的是上层清液
现象:同一瓶细胞连续取3次计数,结果能差1.8倍。原理:细胞密度约1.05 g/cm³,比培养基重,静置2分钟就开始沉降。解决:取样前用1 mL移液器轻吹10次,再从液面下1/3处吸取;每次上样前把离心管颠倒5次。验证:连续3次取样计数,变异系数CV控制在10%以内再往下走。
② 消化环节:细胞团被当成单个细胞数了
现象:计数挺高,铺板贴壁后实际细胞量只有预期的六成。原理:3~5个细胞抱团,计数板上算1个。解决:吸掉培养基,PBS洗1遍,加0.25%胰酶-EDTA覆盖单层,37°C消化1~2分钟,镜下见细胞变圆、边缘回缩立刻加等体积含10% FBS的完全培养基终止;用1 mL枪头轻柔吹打15~20次打散。验证:取10 μL悬液镜检,单细胞比例应>90%,团块超过10%就继续吹打或补加DNase I(终浓度10 U/mL)。
③ 计数板操作:溢出和气泡让读数系统性偏低
现象:四个大格细胞分布不均,某一格几乎空白。原理:加样量超过10 μL会漫过盖玻片,实际深度变大,单位体积细胞数被稀释;气泡则直接挤走悬液。解决:用10 μL枪头贴盖玻片边缘缓缓打出,靠毛细作用自行充满,一次成型不补加。验证:镜下确认无气泡、无结晶,四角大格视野均有细胞均匀分布。
④ 计数策略:细胞太少时,你数的那点格子不够用
现象:活率95%以上,但重复计数忽高忽低。原理:泊松分布下,计数N个细胞的相对误差约为1/√N;只数50个细胞,误差就有14%。解决:计数前先看密度,预估每大格<15个细胞时,把悬液浓缩2倍再计数;每次至少数中央大格加四角共5个大格,总细胞数做到100个以上,取两次独立计数的平均值。验证:两次计数差值<15%,否则重做。
⑤ 换算环节:×10⁴ 写成 ×10⁵,差一个数量级
现象:铺板体积一样,实际每孔细胞数只有目标的1/10。原理:计数板每大格体积1×10⁻⁴ mL,因此"每大格平均细胞数 × 稀释倍数 × 10⁴ = 细胞浓度(个/mL)"。解决:把公式写在记录本首页,每次换算后反算一遍"每孔加样体积×浓度=目标细胞数"。验证:铺板后取1孔立即用血球计数板或自动计数仪复测,与理论值偏差应<20%。
⑥ 铺板与贴壁:计数对了,贴壁率把你坑了
现象:24小时后贴壁细胞数只有接种量的60%。原理:传代损伤、血清批次差异、孔板材质(未处理的悬浮板)都会降低贴壁率,HEK293等半悬浮细胞尤其明显。解决:铺板前用0.1%明胶37°C包被30分钟,或poly-D-lysine(50 μg/mL,室温1小时)处理;培养基用10% FBS并提前37°C预热;铺板后轻晃"十字法"混匀,静置15分钟再入箱。验证:铺板后4小时镜下随机取5个视野计数贴壁细胞,与接种量比对,贴壁率低于70%就换血清批次或换包被方案。
第三步:进阶疑难问题
细胞天生爱抱团(原代细胞、部分肿瘤系)。胰酶打不散,可以换Accumax或0.05%胰酶+0.02% EDTA延长到3分钟,配合25G针头过5次;打散后立刻计数,别让它在冰上再聚。计数前过40 μm筛网是最省事的办法。
活率低于70%时,台盼蓝会把结果骗你。死细胞膜破损后仍保留轮廓,染色深浅难辨,活细胞数被高估。改用AO/PI双染在荧光计数仪上读,或者稀释后铺板、4小时换液洗掉死细胞再计数——两次数据对一下就知道偏多少。
支原体污染。计数正常、铺板也正常,就是长得慢、贴壁差。用Hoechst 33258染色(终浓度1 μg/mL,37°C孵育30分钟后荧光镜检)或PCR试剂盒查一次,阳性就整批丢弃,别舍不得。
避坑总结与实操建议
三条核心结论:第一,计数误差的大头不在计数板,在取样和消化,先解决细胞团和沉降;第二,密度低于1×10⁵/mL时,单次计数不可信,要浓缩并数够100个细胞;第三,铺板后4小时做一次贴壁率复核,这一步能拦住大部分"计数对但结果少"的锅。
两条日常习惯:每次传代记录细胞代次、胰酶批号和消化时间,出问题能回溯;每周用一次标准微球或已知浓度细胞悬液校验计数板,5分钟的事,能排除掉仪器本身的系统性偏差。
细胞计数是后续所有实验的地基。做稳转株、设计shRNA之前要确定铺板密度,引物设计和密码子优化也讲究"输入量准确"——起始序列错一个字,后面全白做。站内的引物设计工具和密码子优化器就是帮你在分子层面把这类输入误差提前压掉的,用之前把模板序列和物种核对两遍,跟数细胞前先混匀是一个道理。