来源:蛋白透析后失活缓冲液配方(DNA Lab Space 实验教程)| 编译:DNA Lab Space
透析袋剪开、蛋白倒进去、4°C搅过夜——第二天测活性,只剩原来的10%。这种崩溃很多人在纯化第一周就会遇到一次。问题往往不在蛋白本身,而在那桶你随手配的透析液里。这篇按“低级错误→配方与操作分模块排查→疑难情况”三层往下走,每条都给出判断方式、具体参数和验证动作,照着做基本能定位到原因。
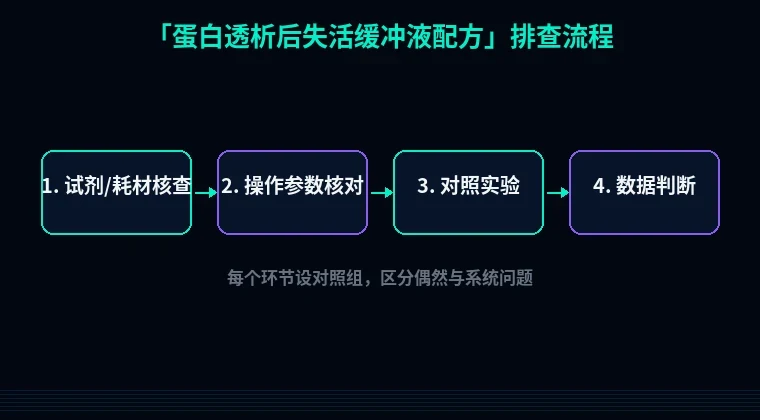
第一步:先花10分钟排掉新手级错误
别急着重新表达。先看你有没有踩这几个坑。
1. 透析膜截留分子量选错:MWCO应比目标蛋白分子量小3–4倍(30 kDa蛋白用10 kDa膜或6–8 kDa膜),选大了蛋白直接漏进透析液,活性“下降”其实是丢了。
- 解决:换膜重做;顺手留10 μL透析外液跑SDS-PAGE确认。
2. 干膜没预处理就直接用:多数再生纤维素膜需在80°C的2% NaHCO₃ + 1 mM EDTA中煮10分钟,再水洗,否则残留甘油和硫化物会让蛋白变性。
- 解决:改用即用型透析装置(Slide-A-Lyzer类),或者老老实实煮。
3. 透析液体积不够、换液次数太少:至少20倍样品体积,换3–4次。第一次2–4小时,之后每次≥4小时或过夜。体积不够时尿素/咪唑残留会持续压制活性。
- 解决:样品1 mL配500 mL透析液,4°C,换4次。
4. pH计没校准,或室温调pH直接拿去4°C用:Tris的温度系数约−0.028 pH/°C,25°C调成8.0,4°C实际约8.6。
- 解决:校准液pH 4.01/7.00两点校准;对温度敏感的体系在4°C下调pH,或改用Hepes。
第二步:按配方和操作分模块系统排查
模块A:缓冲液配方本身有问题
1. 缓冲体系选错,低温析出或pH漂移
- 现象:透析袋内出现细絮状沉淀,或外液浑浊。
- 原理:磷酸盐在低温+高盐条件下溶解度下降;Tris的pKa随温度显著上移,低温下实际pH比你调的更高。
- 解决步骤:磷酸盐体系换成20–50 mM Tris-HCl或20 mM Hepes(pH 7.5,温度系数仅−0.014/°C);必须用磷酸盐时控制在20 mM以内并加150 mM NaCl。
- 验证方法:配好的缓冲液4°C静置2小时,目视无浑浊;测透析前后样品A320/A280,比值>0.1说明有散射颗粒。
2. 盐浓度降得太狠,蛋白直接聚集
- 现象:活性大幅下降,离心后沉淀里能跑出目标条带。
- 原理:多数胞内蛋白在离子强度<20 mM时失去电荷屏蔽,疏水表面互相贴合。
- 解决步骤:透析液最低保留50–150 mM NaCl;需要低盐时做梯度——500→250→100→50 mM NaCl,每步4°C、2小时。
- 验证方法:每次换液后取5 μL测A280,浓度掉超过20%立即回退上一档盐浓度。
3. 漏了关键辅因子或稳定剂
- 现象:蛋白量正常、纯度正常,活性只有对照的5–15%。
- 原理:激酶缺Mg²⁺、金属酶缺Zn²⁺、多数酶缺还原环境;甘油和精氨酸靠优先排阻作用抑制聚集。
- 解决步骤:按蛋白类型补——MgCl₂ 1–5 mM、ZnSO₄ 50–100 μM、甘油5–10%(v/v)、L-精氨酸0.1–0.5 M、EDTA 0.5–1 mM(金属酶除外)。
- 验证方法:做小试,四个1 mL样品分别加甘油、精氨酸、Mg²⁺、空白,4°C放4小时测活性,谁救活就补谁。
4. 还原剂浓度不够或已经失效
- 现象:含二硫键的蛋白活性随时间持续下滑,非还原胶上出现多聚体。
- 原理:DTT在水溶液中缓慢氧化,pH 7.5、4°C下半衰期约几十小时;冷冻反复化冻基本清零。
- 解决步骤:DTT现配现加,终浓度0.5–1 mM;需要长时间透析改用TCEP 0.2–0.5 mM(耐氧化、不挥发);缓冲液含Ni²⁺、Cu²⁺时别用DTT,会螯合金属。
- 验证方法:Ellman试剂测游离巯基,或非还原SDS-PAGE看多聚体带。
5. 透析pH贴近蛋白pI
- 现象:透析一结束就出现大量沉淀,上清活性很低。
- 原理:净电荷趋零时分子间静电排斥消失,聚集速率最快。
- 解决步骤:先算pI,让透析液pH与pI相差至少1个单位;pI 5.5的蛋白别透析到pH 5.5的柠檬酸缓冲液。
- 验证方法:透析前后各测一次A280(上清),回收率<70%就是pH或盐的问题。
模块B:操作环节的隐性损失
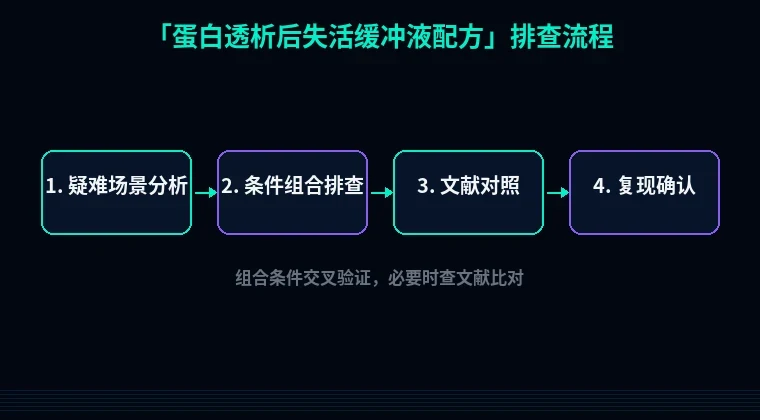
6. 膜吸附与低浓度损失
- 现象:蛋白“凭空消失”20–40%,活性同比例下降。
- 原理:再生纤维素膜对疏水蛋白有非特异吸附,浓度低于0.1 mg/mL时尤其明显。
- 解决步骤:透析液加0.01% Tween-20或0.1 mg/mL BSA(下游不容许时改用0.1 M 精氨酸);蛋白浓度保持≥0.5 mg/mL。
- 验证方法:透析后用200 μL缓冲液冲洗袋内壁再合并,对比冲洗前后浓度。
7. 蛋白酶降解
- 现象:SDS-PAGE上目标带下方出现阶梯状小片段,活性下降但总量也降。
- 原理:透析去掉了小分子抑制剂,4°C只是减缓、不是停止降解。
- 解决步骤:透析液加1 mM PMSF(现加,半衰期约30分钟)或1片/50 mL蛋白酶抑制剂片;EDTA 1 mM配合抑制金属蛋白酶。
- 验证方法:加与不加抑制剂各留样,37°C孵育2小时后跑胶对比。
8. 温度、搅拌与气泡
- 现象:袋内体积膨胀超过50%,或局部出现白色絮状。
- 原理:搅拌子直接撞袋造成微孔,蛋白漏出同时外液进入;剧烈搅动产生气液界面使蛋白变性。
- 解决步骤:4°C全程;搅拌转速≤100 rpm,袋子悬空不贴底不贴壁;袋内留10%空气。
- 验证方法:透析前后称袋重,增重>10%说明进水,查膜。
第三步:进阶疑难,三种容易翻车的情况
9. His标签蛋白透析后Ni柱挂不上:透析液里EDTA或柠檬酸会把Ni²⁺剥下来。判断方式:上柱流穿峰很大。解决:透析前先用不含EDTA的缓冲液稀释5倍,透析液加20 mM咪唑、不加EDTA,验证时跑流穿液。
10. 复性透析时二硫键错配:从6 M尿素直接跳到0 M,聚集和错配同时发生。改梯度——6→3→1→0 M,每步4°C、4–6小时,加GSH 1 mM/GSSG 0.2 mM氧化还原对,蛋白浓度压到0.1–0.2 mg/mL。
11. 透析后直接−80°C冻存导致失活:无冷冻保护剂时冰晶刺破结构。加5–10%甘油,液氮或−80°C快冻;验证时对比冻前冻后活性。
避坑总结与日常建议
- 透析液不是“随便配的盐水”。pH、盐浓度、还原剂、辅因子四件事逐项确认,比反复重做表达省一周时间。
- 每个环节都留样。透析前、每次换液后、透析结束各留5 μL,跑胶加测活,问题出在哪一步一目了然。
- 活性下降先分“丢了”还是“死了”。测A280回收率,回收率正常才是配方问题,回收率低就先查膜和沉淀。
- 好习惯一:缓冲液一次配5 L母液(不含DTT和PMSF),0.22 μm过滤后4°C存,用前现加还原剂。
- 好习惯二:透析袋每次用完用纯水冲3遍、4°C泡在20%乙醇里,下次用前再煮一次,别省这10分钟。
写透析配方时,pI和标签位置会直接影响缓冲体系选择。站内的蛋白可溶性优化工具可以先估算标签、促溶标签和表达宿主的匹配度,避免你纯化出来才发现蛋白天生爱沉;设计表达载体时用密码子优化提升可溶表达比例,再配合引物设计把标签和酶切位点一次做对——三个工具串起来用,透析这一步的试错次数能砍掉一半。