来源:质谱峰拖尾进样体积过大(DNA Lab Space 实验教程)| 编译:DNA Lab Space
峰拖尾这事,几乎每个做LC-MS的人都撞过。昨天峰宽还是0.06 min,今天变成0.25 min,拖尾因子Tf从1.2飙到2.8,灵敏度没涨,方法验证却先卡住了。你已经换过柱子、洗过离子源,却仍然没好转?大概率问题不在质谱,而在你打进去的那一针。这篇教程覆盖从进样体积、溶剂效应,到柱头状态和离子源的全链条排查,每一步都给出具体判断、验证和解决动作。
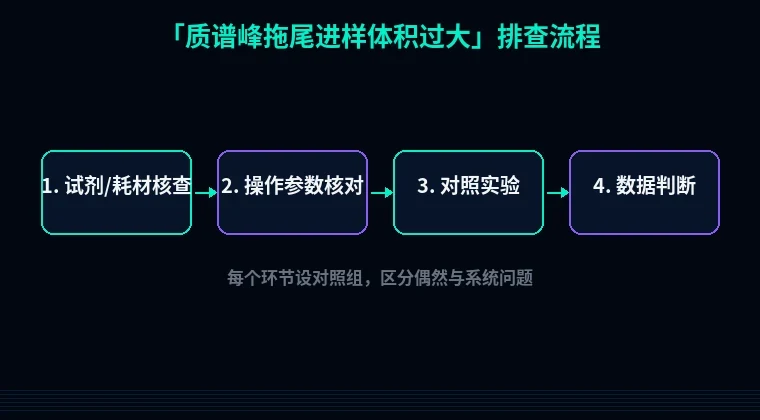
第一步:快速排查低级错误
别急着拆柱子。先花10分钟确认这几个新手高频错误。
1. 进样体积是不是刚调大了? 从1 µL改到5 µL、10 µL是最常见的起因;先把进样体积改回1–2 µL复测一针,峰形回来了,就说明问题在进样体积,不在色谱柱。
2. 样品是不是用纯甲醇或纯乙腈复溶的? 初始流动相只有5% B、复溶液却是100%有机相,这个溶剂强度差就是拖尾源头;用初始流动相(比如5%乙腈/水)重新复溶,涡旋30秒,12000 g离心5 min再进样。
3. 部分定量环(partial loop)模式下,进样体积是不是超过了定量环的一半? 5 µL定量环打满5 µL,样品会扩散进针座死体积;把进样体积压到loop的50%以内(5 µL loop最多打2 µL),或者直接切full loop模式。
4. 洗针程序有没有开启? 洗针液用50%甲醇/水200 µL、洗3次,针外壁残留往往是拖尾小肩峰的来源。
第二步:分维度系统排查
模块A:进样体积与柱容量
1. 体积过载
现象:峰高不升反降,峰宽从0.08 min撑到0.3 min,Tf往上爬。
原理:样品溶剂在柱头形成一个“液塞”,体积超过柱头空体积后,样品分子无法聚焦成窄带,径向和轴向都在扩散。
解决:2.1 mm内径柱,水相复溶时单针体积控制在2 µL以内;4.6 mm柱不超过10 µL;复溶液有机相超过50%时,体积再减半。
验证:同一浓度做0.5、1、2、5 µL体积梯度,画峰面积-体积曲线,线性开始偏离的那个点就是你这根柱子的实际上限。
2. 质量过载
现象:峰顶变平或前沿变尖、后沿拖,保留时间整体前移1–2%。
原理:固定相载量饱和,吸附等温线进入非线性区。
解决:样品稀释5–10倍;注意1.7 µm小粒径柱载量比5 µm柱低约30%,换柱后要重新算。
验证:稀释2倍后Tf是否回落到1.5以下。
模块B:溶剂效应与pH
3. 溶剂强度不匹配
现象:只有保留时间靠前的峰(k<2)裂峰或拖尾,后面的峰正常,这是溶剂效应的典型特征。
原理:强溶剂把样品“推”着走,柱头无法完成聚焦。
解决:用初始流动相复溶;实在溶解度不够,就降低进样体积,配合柱头在线稀释(at-column dilution),上样流速压到0.1 mL/min,走2 min再起梯度。
验证:换复溶液后测峰宽,2.1 mm柱、0.3 mL/min条件下正常应在0.05–0.1 min。
4. 样品溶液pH与流动相不匹配
现象:碱性化合物拖尾特别严重,Tf常在2以上。
原理:样品液pH高于流动相,柱头局部pH被抬高,硅醇基解离,二次作用增强。
解决:复溶液换成0.1%甲酸水(pH约2.6)或直接使用流动相,两者pH差控制在1个单位以内。
验证:加甲酸后复测,Tf通常能从2.5降到1.3附近。
模块C:流路与柱头
5. 定量环与针座残留
现象:主峰后面跟一个滞后小肩峰,或者空白针跑出鬼峰。
原理:残留样品随下一次进样缓慢洗脱,形成假拖尾。
解决:进样体积不超过loop的50%;洗针液50%甲醇/水洗3次;每20针插一针空白。
验证:空白针里主峰面积应小于样品主峰面积的0.1%。
6. 柱头污染或塌陷
现象:连标准品都拖,峰前移,柱压升高5–10 bar。
原理:柱头填料被基质堵住或受压力冲击形成死区,样品在死区里滞留。
解决:不接质谱,用乙腈以0.2 mL/min反向冲洗30 min;加装保护柱;基质复杂的样品先过0.22 µm滤膜。
验证:换一支新柱跑同样品,峰形恢复就是柱子问题。
7. 管路死体积
现象:峰变宽、灵敏度掉三成。
原理:PEEK管内径从0.005"换成0.010",或接头没拧到底,形成涡流腔。
解决:柱后到离子源用最短的0.005" ID管路,接头拧到底后再回退1/4圈。
验证:实测峰宽,超过0.1 min就要查流路。
模块D:质谱端
8. 锥孔与离子源污染
现象:紫外检测峰形正常,质谱峰却拖尾,还有记忆效应。
原理:锥孔积盐,离子传输变慢,前一针的离子拖到后一针。
解决:拆锥孔,甲醇:水:甲酸=50:50:0.1超声10 min,或5%甲酸水冲洗;离子源温度设350 °C、脱溶剂气800 L/h。
验证:调谐液测灵敏度,与清洗前对比。
9. 检测器饱和
现象:峰顶平坦,后沿被拉长,同位素峰比例失真。
原理:信号超过ADC线性范围,响应被“压”出一个长尾。
解决:稀释5倍或把进样体积降到1 µL,检查TIC最高强度是否超过1e8。
验证:稀释后峰面积与浓度是否保持线性。
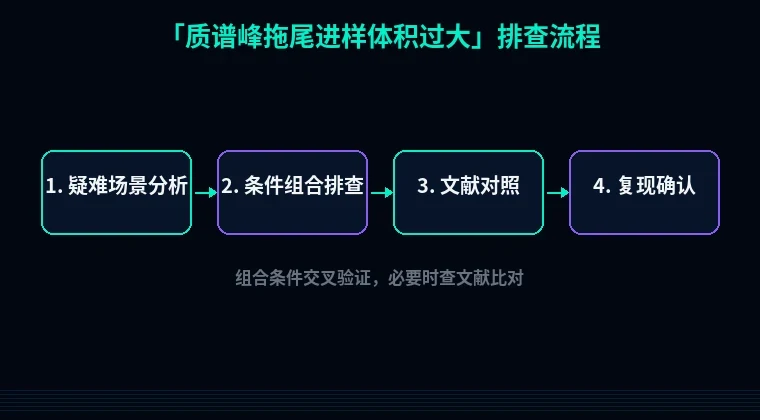
第三步:进阶疑难问题
1. 想靠大体积进样提灵敏度,结果越打越拖。
需要配合柱头聚焦。用10 µL进样时,复溶液有机相压到5%以下,上样流速0.1 mL/min走2 min,让样品在柱头富集后再切梯度。不做聚焦直接大体积进样,拖尾是必然的。
2. 血浆或细胞裂解液样品,每50针拖尾加重一次。
蛋白在柱头变性累积。上清再过0.22 µm滤膜,复溶液加0.1%甲酸;每50针用90%乙腈冲10 min做在线清洗。
3. 磷酸肽、含羧基化合物拖尾,换柱子也没用。
这类化合物会和不锈钢管路、筛板螯合。改用PEEK管路或PEEK衬管柱;复溶液可加5 mM柠檬酸,EDTA别加,会压制质谱信号。
避坑总结与实操建议
1. 先量后猜。 峰宽、Tf、柱压、空白针残留,这四个数拿到手,80%的拖尾能定位,省下拆源