来源:核酸qPCR重复性差加样误差(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做qPCR的人都遇过这种崩溃瞬间:同一个样本三个复孔,CT值分别是24.1、24.9、25.6。ΔCT一算,相对表达量差了快3倍。你以为是生物学差异?大概率不是。90%的复孔波动来自加样环节的物理误差和操作细节,跟试剂、仪器关系不大。这篇教程按实验流程拆成8个排查点,从最蠢的低级错误到比较隐蔽的进阶问题,每个都给你判断方法、验证动作和具体解决参数。照着走一遍,复孔CV通常能压到2%以内。
第一步:先别怀疑人生,查这4个低级错误
新手复孔飘,先查这几件事,10分钟能排除一半问题。
1. 移液器没校准或量程选错。2 μL 的枪去吸 1 μL,误差轻松超过10%。用天平称重法验证:吸 10 μL 超纯水称 10 次,偏差超过 1% 就送校。
2. 枪头没插紧或用了劣质枪头。吸样时看到枪头里有气泡、液面回弹,直接换一盒。装枪头要垂直下压、旋转1/4圈,别斜着怼。
3. 模板没混匀就加。cDNA 或质粒沉在管底,先涡旋10秒、瞬时离心,再上样。冻存的 cDNA 尤其容易分层。
4. 同一管试剂反复冻融。SYBR Mix 冻融超过5次,酶活和荧光染料都不稳。分装成单次用量,−20°C 存,别整管来回拿。
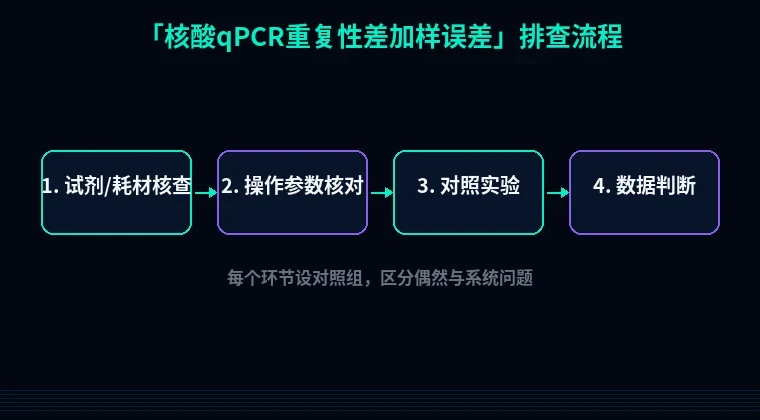
第二步:按流程分模块系统排查
模块A:反应体系配制(占总误差的40%)
1. 小体积加样误差累积
现象:复孔CT值差0.5以上,且每次飘的方向不固定。
原理:2 μL 移液器在 1 μL 量程的相对误差可达5%–8%,多个组分叠加后体系浓度偏差放大。10 μL 体系里每多吸0.1 μL cDNA,相当于模板量偏10%。
解决步骤:① 能放大体系就放大,10 μL 改 20 μL,所有误差按比例缩小一半相对影响;② 配预混液(master mix),把 Mix、引物、水按 (n+2) 份配成一管,涡旋5秒、瞬时离心,再分装18 μL每孔,最后单独加2 μL cDNA;③ 加样顺序固定为「先水后酶」,黏性大的 Mix 最后加。
验证方法:同一稀释度的 cDNA 做6个复孔,算CV,超过2%就说明加样环节有问题。
2. 分装体积不一致
现象:复孔间CT差0.3–0.8,且孔位相邻的孔更接近。
原理:多道枪或单道枪分装时,第一孔和最后一孔之间有时间差,吸头内壁残留液膜导致排液量递减。
解决步骤:每加3–4孔换一次枪头,或者改反向移液法(吸液时按到第二档,排液只按到第一档),残留液留在枪头里,排出体积更准。
验证方法:用含酚红的染料模拟液分装到透明板,拍照比对每孔液面高度,肉眼可见差异就说明分装不均。
3. 气泡与挂壁
现象:个别孔扩增曲线起峰晚、基线噪音大,CT值偏高1以上。
原理:孔底气泡占据光路,荧光采集效率下降;挂壁液滴在升温阶段才落下,相当于延迟加样。
解决步骤:分装后镜检查每孔,有气泡用枪头挑破或瞬时离心板子(500 × g,30秒);封膜要贴平,刮板从中间向两侧推,别留褶皱。
验证方法:跑完看扩增曲线的基线段,如果某孔基线荧光明显低于其他孔,基本就是气泡或封膜问题。
模块B:模板与引物
4. 模板浓度过高或含抑制物
现象:复孔CT差大,同时伴随扩增效率低、曲线斜率平缓。
原理:cDNA 原液里残留的 SDS、乙醇、盐离子抑制 Taq 酶;模板量超过100 ng/反应时,非特异结合增多。
解决步骤:cDNA 稀释5–10倍再用,通常 1–10 ng/反应足够;提RNA时最后用70%乙醇洗两次,晾干5分钟再溶。抑制物重的样本做1:5、1:25两个稀释度,看CT差值是否接近3.3。
验证方法:稀释度梯度做标准曲线,斜率在 −3.1 到 −3.6 之间、R² > 0.99 才算合格。
5. 引物二聚体抢资源
现象:NTC(无模板对照)有扩增,CT在30–35之间,样本复孔越到低丰度基因越飘。
原理:引物互相配对形成二聚体,消耗 Mix 中的酶和 dNTP,低丰度靶标竞争不过。
解决步骤:引物终浓度从0.5 μM降到0.2 μM;跑熔解曲线确认单一峰;用引物设计工具重新检查3'端二聚体得分。退火温度提高1–2°C也可试。
验证方法:2%琼脂糖凝胶跑PCR产物,看到<50 bp的弥散带就是二聚体。
模块C:仪器与板子
6. 板子边缘效应与封膜不严
现象:最外圈孔的CT系统性偏高0.3–1.0。
原理:96孔板边缘孔受热不均,升温速率比中间孔慢;封膜不严的孔在95°C时水分蒸发,反应体积变小浓度升高。
解决步骤:最外圈不放样本,用水填充;用光学级封膜,压膜时用刮板压实四边;热循环仪提前预热到95°C再放板。
验证方法:把同一样本加到整板每个孔,跑完后导出CT值做热图,看边缘孔是否成片偏高。
7. 参比荧光与基线设置
现象:CT值本身稳,但复孔间荧光曲线形状不一致。
原理:ROX 参比染料校正孔间光路差异,如果仪器没开ROX或ROX浓度不足,孔间读数会漂。
解决步骤:确认 Mix 是否含ROX(不同仪器要求不同,ABI 7500 用高ROX,Bio-Rad 用低ROX或不加);基线手动设为3–15个循环,别用自动。
验证方法:看仪器导出的原始荧光图,各孔基线是否平行。
第三步:进阶疑难问题
8. 低丰度基因的泊松分布误差
当目标基因CT > 32,复孔飘是物理极限,不是操作问题。单个反应里可能只有几十个拷贝,取样本身符合泊松分布,CV天然偏大。
解决:增加复孔数到4–6个,取中位数;或提高上样量到5 μL cDNA。别在这类基因上死磕2%的CV。
9. 逆转录批次差异冒充加样误差
同一批cDNA反复用没问题,换一批cDNA后复孔突然飘。查RT反应:RNA模板量、引物类型(oligo dT vs 随机引物)、逆转录酶批次是否一致。RT这一步引入的偏差常被误算到qPCR头上。
验证:同一RNA样本分两次做RT,然后qPCR,比较两组CT。差值>1就说明RT环节有问题。
避坑总结+实操建议
三条核心结论:
1. 复孔CV > 2% 先查加样,别一上来就换试剂。80%的问题出在移液器、枪头和混匀三步。
2. 预混液配制是性价比最高的改进。把 Mix、引物、水先配成 (n+2) 份,单加模板,误差立刻降一个档次。
3. 小体系(10 μL)别硬扛精度。能上20 μL就上,成本增加有限,重复性提升明显。
两条日常习惯:
- 每批实验前用天平称重法快速点检移液器,10 μL 水称 10 次,偏差超1%立刻停用。
- 建一个「qPCR孔位登记表」,记录每孔加样人、枪号、试剂批号。出了问题5分钟定位到环节。
工具配合使用
引物二聚体反复干扰?用站内引物设计工具重新跑一遍3'端二聚体评分和Tm匹配,比手动改序列快得多。做表达量实验需要构建融合标签,可以用密码子优化工具同步处理序列。蛋白下游验证碰上可溶性差的靶点,蛋白可溶性优化工具能给出标签和表达条件建议。加样误差排查完,剩下就是标准化流程的事。