来源:细胞器分离纯度差密度梯度优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完梯度、收完组分、打完Western,线粒体标志物条带出来了,可LAMP1和calnexin也比着劲儿地亮。细胞器分离纯度差,多半不是抗体的问题。这篇教程把密度梯度分离从匀浆到收集拆成12个排查点,每一步都给现象、原理和参数,照着做能定位到具体哪一管出了问题。覆盖蔗糖、Percoll、碘克沙醇三类介质的优化思路,适合已经跑过两三遍、但纯度卡在原地的同学。
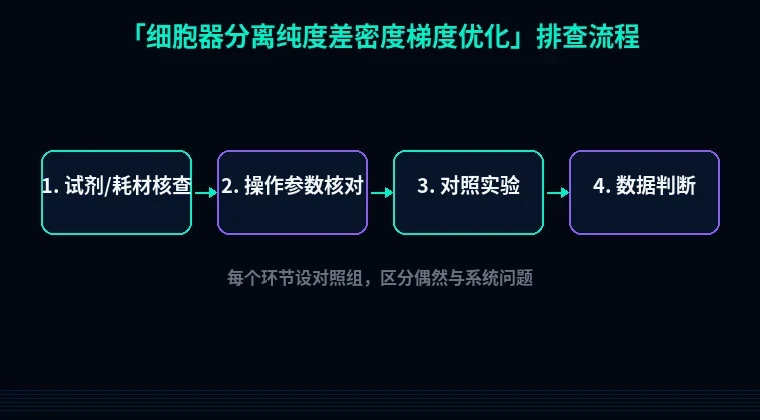
第一步:快速排查低级错误
先别急着改梯度配方。大概率问题出在下面这4个动作上。
1. 全程没在4°C操作。离心机预冷到4°C、匀浆缓冲液冰上预冷,转子和梯度管提前30分钟进冰箱。室温下酸性磷酸酶和蛋白酶活性会把你的组分“消化”成一片弥散。
2. 缓冲液忘了加蛋白酶抑制剂。每50 mL匀浆液加1片cOmplete或终浓度1 mM PMSF(现用现加,半衰期只有30分钟)、1 μg/mL亮抑酶肽、1 μg/mL抑肽酶。
3. 匀浆过度。Dounce匀浆器B型研杵上下10–15次即可,看到溶液均匀浑浊就停。打30次以上,内质网会被打成微粒体,密度和线粒体重叠,怎么都分不开。
4. 梯度管壁上残留了样品。上样时沿管壁缓慢贴壁加,样品体积不超过梯度总体积的5%(13 mL SW41管最多上0.5 mL),加完别晃管。
第二步:分维度系统排查
按实验流程走,从样品到收集逐模块查。
模块一:样品制备(排查第1–3步)
1. 核后上清里混进了完整细胞和核碎片。 现象:梯度底部有大量沉淀,组分蛋白浓度异常高,标志物全部阳性。原理:600 ×g离心10分钟只能沉掉大部分核,没破碎的细胞密度比线粒体高得多,一进梯度就沉底并裹挟其他组分。解决:先600 ×g 10分钟,取上清再2,000 ×g 10分钟补沉一次。验证:取10 μL上清做台盘蓝染色,完整细胞比例应低于5%。
2. 差速离心粗提物杂质太多就上了梯度。 现象:目标条带模糊、上下拖尾。原理:梯度容量有限,粗提物里微粒体和溶酶体总量超过分辨率上限,条带互相挤压。解决:先10,000 ×g 15分钟收粗线粒体沉淀,用250 mM蔗糖缓冲液洗一次再重悬上样,每管总蛋白控制在1–2 mg。验证:上样前BCA定量,别凭感觉估。
3. 重悬不彻底、出现结块。 现象:组分收集时能吸到絮状物。原理:沉淀团块内部没接触到梯度介质,按自己的密度整块沉降。解决:用200 μL移液器枪头轻轻吹打30次,或过一遍25G针头,镜检无团块再上样。
模块二:梯度制备(排查第4–6步)
4. 不连续梯度界面不清、扩散了。 现象:蔗糖梯度的几层边界看不见或半天就模糊。原理:层与层之间密度差小于0.05 g/cm³时扩散速率很快。解决:按0.8 M / 1.0 M / 1.2 M / 1.5 M蔗糖铺4层,每层体积相等,用长针头贴壁从底部往上铺,或者先铺高浓度再依次叠低浓度。铺完4°C静置30分钟再用。验证:用折光仪测每层折射率,相邻层差值应≥0.005。
5. 介质选错。 现象:线粒体和溶酶体始终分不开。原理:蔗糖高渗会让线粒体皱缩、密度上移,和溶酶体密度区间撞车。解决:改用等渗的碘克沙醇(OptiPrep),铺6%、12%、18%、24%四层,渗透压对细胞器形态影响小,线粒体落在约1.15–1.17 g/cm³,与溶酶体分得更开。验证:跑完后测各组分密度,线粒体组分密度应在1.15–1.17之间。
6. 自形成梯度的离心参数不够。 现象:用了Percoll但没出分离。原理:Percoll需要足够离心力场和时间才能自形成梯度。解决:30% Percoll起始密度,20,000 ×g离心30分钟(近垂直转子可缩短到15分钟),或先用25,000 ×g 30分钟预形成梯度再上样。验证:离心后从管底向上每隔2 mm取样测折射率,看是否形成线性梯度。
模块三:上样与离心(排查第7–9步)
7. 上样量过载。 现象:条带又宽又厚、相邻条带粘连。原理:目标细胞器总量超过了该密度界面能承载的容量。解决:SW41管每管上样蛋白量≤1.5 mg,上样体积≤0.5 mL,超了就把样品稀释后分多管跑。验证:跑完后看条带宽度,宽度超过3 mm就是过载。
8. 离心时间和转速不匹配转子。 现象:同一条带每次跑的位置都不一样。原理:梯度的分离效果取决于g·min累积值,不是单纯转速。解决:碘克沙醇梯度用SW41甩,150,000 ×g 2小时或170,000 ×g 2.5小时;蔗糖梯度用SW28甩,100,000 ×g 2小时。每次记下转子的k因子,换转子就按k因子换算时间。
9. 减速用了刹车。 现象:跑完管里条带全是斜的、界面被搅乱。原理:减速刹车会让梯度介质产生对流。解决:离心机设brake = 0(无刹车),从最高转速自然减速到停大概要15–20分钟,别心疼时间。验证:跑完先拍照,管壁上不该有螺旋状拖痕。
模块四:收集与验证(排查第10–12步)
10. 从上往下吸样,吸一管混一管。 现象:前面几个组分全是“大杂烩”。原理:移液器枪头下探时会扰动下方界面。解决:从管底往上用针头穿刺收集,每管0.5 mL,或用梯度收集器从顶部推出,流速控制在0.5 mL/min。验证:每管测标志物,看峰是否尖锐。
11. 标志物选得不够“排他”。 现象:以为纯了,其实只是没测。原理:单一标志物证明不了纯度。解决:每批至少打4个:VDAC1/Tom20(线粒体)、calnexin(内质网)、LAMP1(溶酶体)、GAPDH(胞质)。目标组分中非目标标志物条带强度≤目标条带的10%才算合格。
12. 收集后没做密度和形态验证。 现象:数据发出去被审稿人问“你怎么知道那是线粒体”。原理:组分编号和密度不是一回事。解决:每管取20 μL测折射率换算密度,另取5 μL做负染电镜看形态。线粒体组分应该是1.15–1.17 g/cm³,电镜下能看到双层膜和嵴。
第三步:进阶疑难问题
梯度跑完,线粒体组分回收率只有30%? 别急着怀疑梯度。先查钙离子——匀浆缓冲液里如果没加EDTA,Ca²⁺会把线粒体聚成团,10,000 ×g直接沉掉一大半。加1 mM EDTA(注意:做核糖体相关实验不能加)。再查梯度底部密度,底层蔗糖超过1.6 M时线粒体会停在梯度上方根本没进去。
等渗介质换上去以后分辨率反而下降了? 碘克沙醇黏度高,相同转速下分离效率比蔗糖低。把离心时间延长30%–50%,或者把转子换成近垂直转子。想要更高分辨率,用连续梯度(6%→24%线性)代替阶梯梯度,用梯度混合器铺,每管体积12 mL,170,000 ×g甩3小时。
内质网总是跟着线粒体走,怎么都甩不掉? 这是“贴壁污染”,线粒体相关膜(MAM)在物理上连着内质网。想分开,在匀浆缓冲液里加1 mM DTT和0.1% BSA没用,得用0.25 M蔗糖+10 mM HEPES里加0.5 mg/mL digitonin低温处理5分钟,选择性地松解MAM连接,再上梯度。做这个之前先小试,digitonin过量会把线粒体外膜也打穿。
避坑总结+实操建议
三条核心结论:
1. 纯度差先查匀浆和上样量,这两个解决了80%的问题。 梯度配方调半天,不如把Dounce次数从30次降到12次。
2. 介质跟着细胞器密度选,不是跟着文献选。 蔗糖适合粗分,等渗碘克沙醇适合精细分辨,Percoll适合自形成梯度快速筛查。
3. 没有标志物验证的“纯”都是自我安慰。 至少4个标志物+密度+电镜三件套,缺一不可。
两个日常好习惯:
每次跑梯度都记下转子k因子、离心g·min累积值和brake设置,换机器换转子时能直接换算。梯度管用完立刻用70%乙醇冲洗、蒸馏水冲3遍、倒扣晾干,管壁上一点残留的Percoll干了之后再跑管,条带必然歪。
拿到干净组分之后
纯度过关只是第一步。组分拿到手,下游做qPCR验证亚细胞标志基因表达,站内的引物设计工具可以直接按转录本设计跨外显子引物。想验证某个蛋白是不是真的定位在线粒体,做GFP融合表达之前先过一遍密码子优化和蛋白可溶性预测,省掉包涵体和表达量低的返工。工具都在站内实验室工具区,按需取用。